
Der Vorschlag des Reformpakets zum europäischen Arzneimittelrecht, über den am kommenden 25. November 2026 im Europäischen Parlament endgültig abgestimmt werden soll, muss gestoppt und überarbeitet werden! Die Gesundheit der Bevölkerung wird definitiv gefährdet, ohne dass dies in den nationalen Parlamenten diskutiert wird und ohne dass die Bevölkerung davon Kenntnis hat!
Der Vorschlag des Reformpakets zum europäischen Arzneimittelrecht, über den am kommenden 25. November 2026 im Europäischen Parlament endgültig abgestimmt werden soll, muss gestoppt und überarbeitet werden! Die Gesundheit der Bevölkerung wird definitiv gefährdet, ohne dass dies in den nationalen Parlamenten diskutiert wird und ohne dass die Bevölkerung davon Kenntnis hat!
Der Vorschlag des Reformpakets zum europäischen Arzneimittelrecht, über den am kommenden 25. November 2026 im Europäischen Parlament endgültig abgestimmt werden soll,
muss gestoppt und überarbeitet werden!
Die Gesundheit der Bevölkerung wird definitiv gefährdet, ohne dass dies in den nationalen Parlamenten diskutiert wird und ohne dass die Bevölkerung davon Kenntnis hat!
Das Reformpaket zum europäischen Arzneimittelrecht steht auf der Tagesordnung der Plenarsitzung des Europäischen Parlaments am 25. November 2026, um in zweiter Lesung endgültig verabschiedet zu werden:
https://www.europarl.europa.eu/sedcms/documents/PRIORITY_INFO/1845/SYN_POJ_No vember%20II_STR_EN.pdf
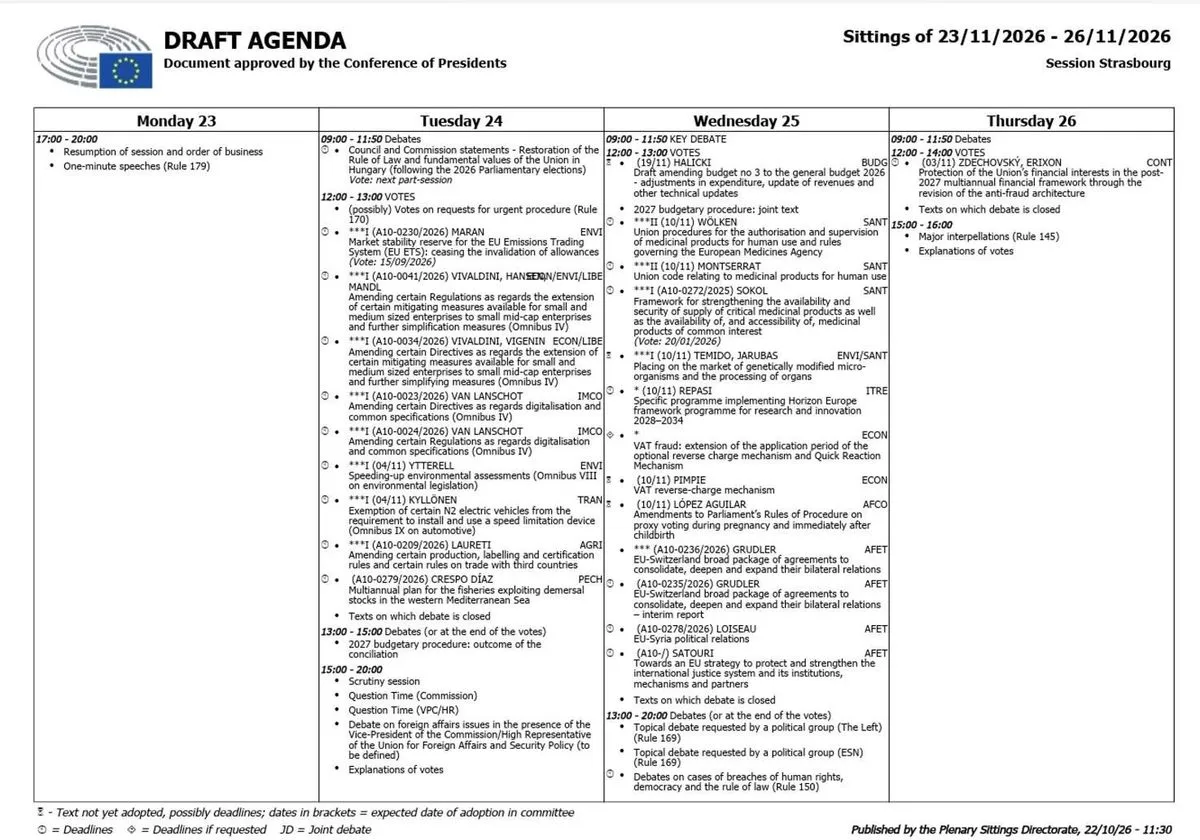
Die Reform umfasst den neuen EU-Humanarzneimittelkodex (eine Richtlinie des Europäischen Parlaments und des Rates der EU, die den aktuell in Kraft befindlichen, mit der Richtlinie 2001/83 eingeführten und in den diversen EU-Mitgliedsstaaten mit nationalem Gesetz rezipierten EU-Arzneimittelkodex ersetzen soll), sowie die damit verbundene neue Verordnung des Europäischen Parlaments und des Rates der EU, die die Tätigkeit der Europäischen Arzneimittelagentur EMA und die verschiedenen Formen der zentralisierten Zulassung von Arzneimitteln durch die Europäische Kommission regelt (und die die Verordnung (EG) Nr. 1394/2007 über neuartige Therapien sowie die Verordnung (EU) Nr. 536/2014 über klinische Prüfungen ändert und die Verordnung (EG) Nr. 726/2004 sowie die Verordnung (EG) Nr. 1901/2006 über Kinderarzneimittel aufhebt und ersetzt).
Vorschlag für den Neuen Europäischen Humanarzneimittelkodex, über den am 25. November 2026 im Europäischen Parlament abgestimmt wird
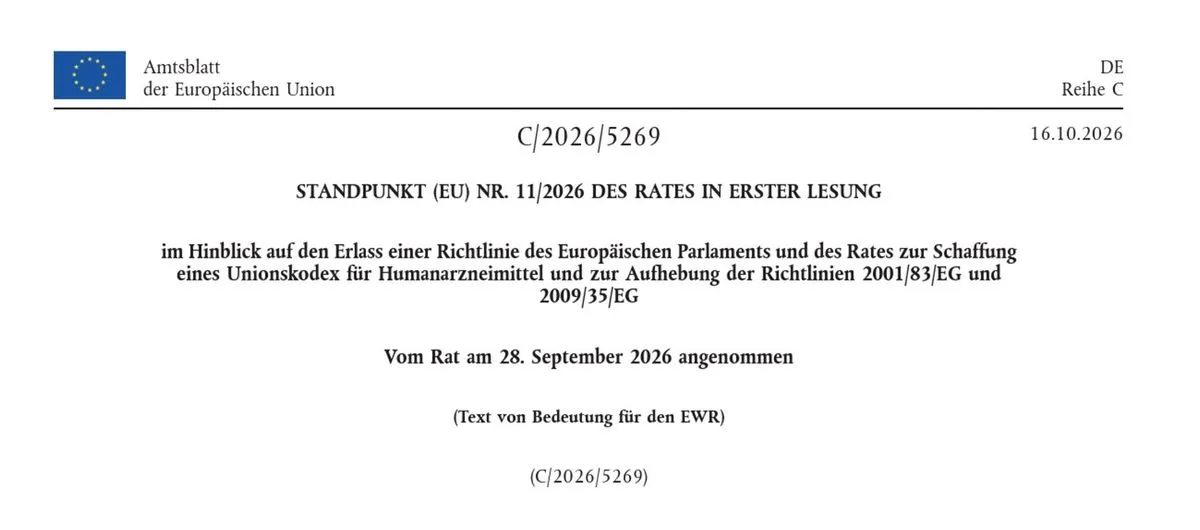
Am 28. September 2026 hat der Rat der Europäischen Union seinen Standpunkt in erster Lesung im Hinblick auf den Erlass einer RICHTLINIE DES EUROPÄISCHEN PARLAMENTS UND DES RATES zur Schaffung eines Unionskodexes für Humanarzneimittel und zur Aufhebung der Richtlinien 2001/83/EG und 2009/35/EG festgelegt.
Siehe hier:
https://eur-lex.europa.eu/legal-content/DE/TXT/PDF/?uri=OJ:C_202605269
Explizite Legaldefinition von “Impfstoff“ und endgültiger Ausschluss der sogenannten „Impfstoffe“ auf Basis modifizierter oder selbst-replizierender RNA aus den für diese Art von Substanzen notwendigerweise anzuwendenden Rechtsvorschriften
Im Gegensatz zum geltenden EU-Arzneimittelkodex (Richtlinie 2001/83 EG) wird im Vorschlag des neuen EU-Humanarzneimittelkodexes eine explizite Legaldefinition von “Impfstoff” eingeführt.
Gemäß Artikel 5 Absatz 31 des zur Abstimmung stehenden neuen EU-Humanarzneimittelkodexes bezeichnet der Begriff „Impfstoff“ ein Arzneimittel, das dazu bestimmt ist, eine Immunantwort zur Prävention, einschließlich der Postexpositionsprophylaxe, und Behandlung von durch einen Infektionserreger verursachten Krankheiten hervorzurufen.
Auf diese Weise wird die Definition des Begriffs „Impfstoff“ in Kombination mit der Legaldefinition der Gentherapeutika (siehe nachfolgend) endgültig zu einem Instrument, um(auch dank der Anwendung der „Plattformtechnologie“, wie sie im neuen Europäischen Humanarzneimittelkodex vorgesehen ist) Substanzen auf den Markt zu bringen, die wie Gentherapeutika zusammengesetzt sind und denselben Wirkmechanismus haben, aber für welche die für Gentherapeuthika bis dato geltenden, weitaus strengeren Vorschriften hinsichtlich Entwicklung, Marktzulassung, Qualitätskontrolle und Pharmakovigilanz umgangen werden.
Dies um diese sogenannten „Impfstoffe“ in kürzester Zeit (maximal 100 Tage bei angeblichen grenzüberschreitenden Gesundheitsnotständen) ohne die aufgrund der Natur dieser Substanzen notwendigen Studien (Gentoxiziäts-, Karzinogenitäts- und Mutagenitätsstudien sowie Studien zur Pharmokokinetik etc.) auf den Markt bringen zu können und sich enorme Absatzquoten zu sichern, weil als “Impfstoffe” deklarierte Substanzen im Gegensatz zu als “Gentherapeutika” deklarierte Substanzen in die nationalen „Impfprogramme“ der EU-Mitgliedstaaten aufgenommen werden können.
Da ausdrücklich vorgesehen ist, dass auch ein Arzneimittel zur Behandlung von durch einen Infektionserreger verursachte Krankheiten als „Impfstoff“ gilt, wird es in Zukunft noch schwieriger sein, sich gegen „Impfpflichten“ zu wehren, wenn ein Gesundheitsnotstand entweder von der WHO auf internationaler Ebene oder von der Europäischen Kommission auf EU-Ebene ausgerufen wird.
Man denke nur daran, was der Italienische Verfassungsgerichtshof hinsichtlich der angeblichen Rechtmäßigkeit der in Italien für viele Bevölkerungsgruppen 2021 eingeführten Covid-19-„Impfpflicht“ deklariert hat, nämlich dass die Funktion der Verhinderung der Ansteckung und der Virusübertragung nicht erforderlich sei (eine Funktion, die hingegen eindeutig im Gesetzesdekret 44/2021 vorgesehen ist, mit dem die „Impfpflicht“ gegen Covid-19 in Italien eingeführt wurde), sondern dass es stattdessen ausreichen würde, wenn der sogenannte „Impfstoff“ in der Lage sei, den Verlauf einer schweren Erkrankung zu verhindern.
Neue Legaldefinition des “Gentherapeutikums”
Endgültiger Ausschluss der sogenannten „RNA-Impfstoffe“ aus den Rechtsvorschriften über Gentherapie-Arzneimittel mit verheerenden Folgen für die Gesundheit und das Leben der Bürger
Gemäß Artikel 5 Absatz 32 des zur Abstimmung stehenden Vorschlags des neuen Humanarzneimittelkodexes bezeichnet der Begriff „Gentherapeutikum“ ein Arzneimittel, das kein Impfstoff gegen Infektionskrankheiten ist und das Folgendes enthält oder aus Folgendem besteht: ...
b) einer rekombinanten oder synthetischen Nukleinsäure, die im oder am Menschen verwendet oder dem Menschen verabreicht wird, um eine genetische Sequenz ... hinzuzufügen, und deren Wirkung durch die langandauernde Transkription oder Translation des übertragenen genetischen Materials entsteht …
Diese Definition entspricht exakt der Zusammensetzung und dem Wirkmechanismus der sogenannten „Impfstoffe“ auf der Basis von modifizierter RNA (mod-RNA) und selbstreplizierender RNA (sa-RNA), da diese aus einer rekombinanten oder synthetischen Nukleinsäure hergestellt, dem Menschen verabreicht werden, um eine genetische Sequenz hinzuzufügen, und deren Wirkung auf der Translation der modifizierten oder selbstreplizierenden RNA beruht, d. h. auf der Produktion des Proteins auf Ebene der Ribosomen (wie das Spike-Protein in den „Impfstoffen“ gegen Covid-19).
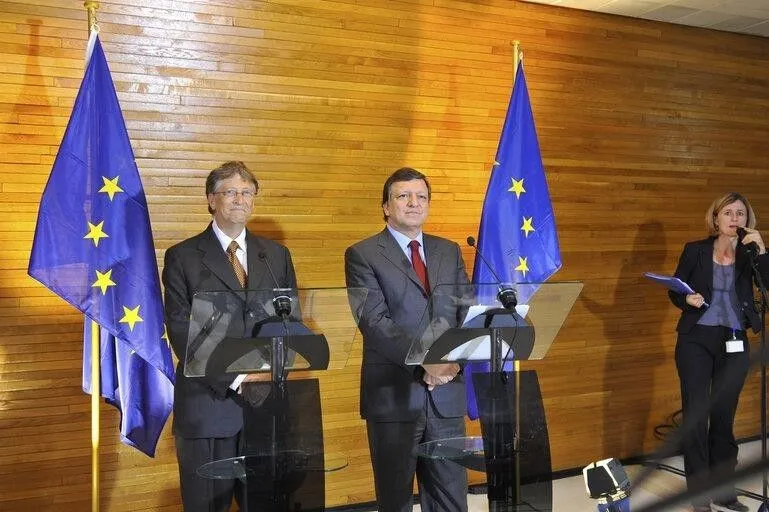
Bekanntlich wurden bereits 2009 – infolge der Intervention der Pharmaindustrie und des anschließenden Drucks seitens der Europäischen Kommission unter dem damaligen Präsidenten José Manuel Barroso – mit der Richtlinie 2009/120/EG der Europäischen Kommission im Europäischen Arzneimittelkodex 2001/83/EG (der derzeit noch in Kraft ist und durch die neue Regelung ersetzt werden solll) alle jene Substanzen, die zwar wie ein Gentherapeutikum zusammengesetzt sind und wie ein solches wirken, jedoch formalrechtlich als “Impfstoffe gegen Infektionskrankheiten” definiert sind, aus der Definition des Begriffs „Gentherapeutikum“ und damit aus den für solche Substanzen vorgesehenen bis dato strengeren Zulassungs- und Pharmakovigilanzvorschriften ausgeschlossen.
Diese absurde, den biologischen Vorgängen widersprechende Legaldefinition wurde übrigens erst nach einer Stellungnahme der pharmazeutischen Industrie (sprich der am Gewinn orientierten Lobby) eingefügt:
https://drive.google.com/file/d/1ZNaPLg4dt1Hfp_1nJlu7nZfqlBuGuhYX/view?usp=drivesdk
Der ursprüngliche Richtlinienentwurf hatte zugunsten des Schutzes der öffentlichen Gesundheit eine weite Definition des Gentherapeutikums vorgesehen, unter die auch die mod-RNA und sa-RNA-“Impfstoffe” gefallen wären:
https://drive.google.com/file/d/14Md1QfhCWi4hC3u6OBhAiE2KYLWtpfbG/view?usp=drivesdk
Die Pharmaunternehmen (darunter Pfizer etc.) machten unter anderem geltend,
dass die im Richtlinienentwurf vorgesehenen scharfen Sicherheitsauflagen die Produktion von modRNA-“Impfstoffe” wesentlich verteuern.
Die EU-Kommission, unter dem Vorsitz von Josè Manuel Barroso, änderte in der Folge den Text der Richtlinie.
Nach dem Ende seiner Amtszeit als Präsident der Europäischen Kommission war José Manuel Barroso von 2021 bis 2025 chief of the board von GAVI, der Allianz für Impfstoffe, also der mächtigen Lobbyorganisation der Impfstoffhersteller, an der auch die Gates-Stiftung beteiligt ist.
Obwohl der 2009 von Barroso & Co. verwendete üble und eigentlich leicht zu durchschauende Trick, einer den biologischen Gegebenheiten widersprechenden Legaldefinition der “Gentherapeutika”, inzwischen in seiner offensichtlichen Absurdität und seiner extremen Gefährlichkeit für die Gesundheit und das Leben der Bevölkerung entlarvt wurde (2009 fand dies – wie so oft – völlig unbemerkt in Brüssel statt, und nur Insider waren sich dessen bewusst), bestätigen und bekräftigen nun die Europäische Kommission unter der Leitung von Ursula von der Leyen, das Europäische Parlament und der Rat der Europäischen Union (und damit die Regierungen der EU-Mitgliedstaaten) weiterhin diesen absurden Ausschluss der sog. modRNA- und saRNA-„Impfstoffe“ von der Anwendung der strengen Vorschriften, die zum Schutz der Gesundheit und des Lebens der Bevölkerung erforderlich sind!
Nun soll mit dem neuen EU-Humanarzneimittelkodex eine neue Legaldefinition des Gentherapeutikum beschlossen werden, mit welcher der Ausschluss aus den für Gentherapeutika strengen Bestimmungen von Substanzen, die zwar wie Gentherapeutika zusammengesetzt sind und wie diese wirken, aber formal als “Impfstoffe gegen Infektionskrankheiten” definiert und zugelassen werden, noch ausdrücklicher bestätigt wird, anstatt dass dieser höchst gefährliche Irrsinn endlich beendet wird.
Nun wird sogar das Konzept der „lang anhaltenden Translation“ in die Definition des “Gentherapeutikums” eingeführt.
Ganz abgesehen davon, dass man sich fragt, welche Dauer als „lang“ oder „kurz“ gelten soll, wissen wir inzwischen aus einer Vielzahl internationaler Fallstudien, dass das “Impf”-Spike-Protein der sog. „Impfstoffe“ aus modifizierter RNA (wie die sog. Covid-19-“Impfstoffe” Comirnaty von Pfizer/BioNTech und Spikevax von Moderna) auch noch Jahre nach der “Imfpung” im Körpergewebe der “geimpften” Personen nachgewiesen wurde, obwohl zum Zeitpunkt der Zulassung nachdrücklich versichert worden war, dass der sogenannte „Impfstoff“ im Oberarmmuskel verbleiben würde und dass die „Translation“ der RNA (d. h. die Produktion des Spike-Proteins) nur von kurzer Dauer sein würde!
Wir wissen, dass sich die sogenannten „Impfstoffe“ auf Basis modifizierter RNA (ebenso wie die „Impfstoffe“ auf Basis selbstreplizierender RNA) dank der Nanolipide, in denen sie verpackt sind, im gesamten Körper (einschließlich Gehirn, Herz, Eierstöcke, Hoden usw.) ausbreiten.
Wir wissen unter anderem, dass die „Translation“ der RNA – deren Ausmaß und Dauer nicht vorhersehbar sind – zum Zelltod und zur Deaktivierung bzw. Schwächung endogener Mechanismen führt, die für den kontinuierlichen Kampf gegen Krebszellen unerlässlich sind.
In Anbetracht der Tatsache, dass für „Impfstoffe“ keine Studien zur Genotoxizität, Karzinogenität und Mutagenität verlangt werden und keine Studien zur Pharmakokinetik (Verteilung, Verstoffwechselung im Körper und Ausscheidung) durchgeführt werden, ist die Tatsache, dass das Europäische Parlament und der Rat der Europäischen Union (und damit die Regierungen der EU-Mitgliedstaaten) im Begriff sind, die Bevölkerung endgültig als genetisch manipulierbare „Hardware“ der reinen Profitgier und einer unmenschlichen Verantwortungslosigkeit auszuliefern – mit schwerwiegender Verletzung des Grundrechts auf Schutz von Leben, Gesundheit und Menschenwürde – unerhört und muss unverzüglich gestoppt werden!
Anstatt dieses 2009 mit der Richtlinie 2009/120/EG der Europäischen Kommission unter dem Druck der Pharmalobby seitens der Europäischen Kommission - ohne Wissen der ahnungslosen Bürger - begangene legislative und ethische Desaster zu reviderien, sind die derzeitigen Regierungen der EU-Mitgliedstaaten, sowie die Europaabgeordneten dabei, einen wissenschaftlich blanken und gefährlichen Unsinn und damit einen schwerwiegenden Verstoß gegen das Grundrecht der Bürger auf Gesundheit, Leben und Achtung der Menschenwürde, regelrecht zu zementieren.
Fakt ist, dass nach aktuellem wissenschaftlichen Stand, weder die Menge, noch die Dauer der “Impf”-proteinproduktion (bei Covid-19-“Impfstoffen” ist es das hochtoxische Spikeprotein) von vornherein bestimmbar und begrenzbar ist.
Darüber hinaus wurden bereits selbstreplizierende sa-RNA-“Impfstoffe” wie Kostaive von Arcturus Therapeutics gegen Covid-19 in der EU zugelassen.
Sa-RNA-Covid-19-“Impfstoffe” sollen ausdrücklich länger zu einer Spikeproteinproduktion, sprich zu einer Translation der in den Körper eingebrachten RNA (Nukleinsäure) führen.
Es ist daher wissenschaftlich nicht nachvollziehbar, wieso Substanzen wie die sog. “Impfstoffe” auf mod-RNA oder sa-RNA-Basis von den bis dato für die Gentherapeutika vorgesehenen strengen Bestimmungen ausgeschlossen werden sollen.
Es sei daran erinnert, dass Stefan Oelrich, seinerzeit Vorstand der Bayer AG und seit Juni 2025 Präsident der European Federation of Pharmaceutical Industries und Associations (EFPIA) auf dem von der Europäischen Kommission und der deutschen Bundesregierung organisierten World Health Summit 2021 über die sog. Covid-19-“Impfstoffe” auf mod-RNA-Basis folgendes sagte: “Letzendlich sind mRNACovid-19-Impfstoffe ein Beispiel für Zell- und Gentherapie. Wenn wir die Bevölkerung vor zwei Jahren gefragt hätten, ob sie bereit wäre, sich eine Gen- oder Zelltherapie injizieren zu lassen, hätten wir wohl eine Ablehnungsrate von 95 Prozent gehabt. Ich denke, diese Pandemie hat auch allen Menschen die Augen für Innovationen geöffnet, wie es zuvor nicht möglich war.”
Hier die offizielle Aufzeichnung:
https://www.youtube.com/watch?v=nLxdKx-sGsE
Im Programm des World Health Summit 2021 werden die „Policy Maker“ angeführt, darunter die Europäische Kommission, WHO und die deutsche Bundesregierung:
https://a.storyblok.com/f/305196/x/fbae210e83/world-health-summit-2021-information.pdf
Vorschlag für die neue mit dem vorgeschlagenen neuen
EU-Humanarzneimittelkodex zusammenhängende Verordnung des Europäischen Parlaments und des Rates der EU, über den ebenso am 25. November 2026 im EU-Parlament abgestimmt wird
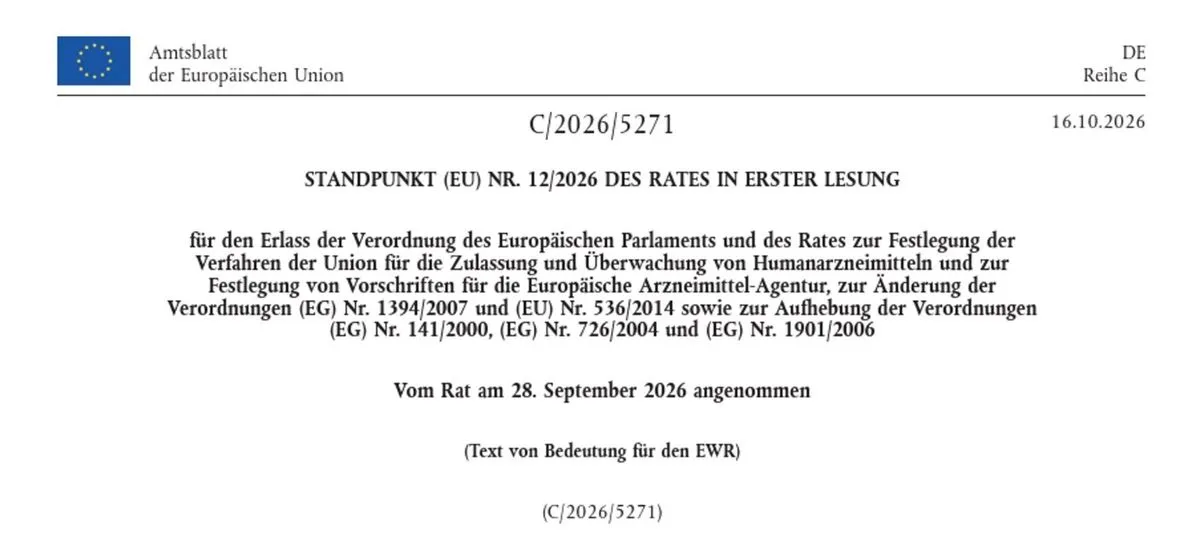
Im Zusammenhang mit dem neuen Humanarzneimittelkodex, der mit einer neuen Richtlinie (siehe oben) eingeführt wird, steht die neue Verordnung des Europäischen Parlaments und des Rates der EU, in der
- die zentralisierte Zulassung von Arzneimitteln durch die Europäische Kommission (einschließlich Impfstoffen oder dem, was als solches definiert wird) geregelt wird,
und auf EU-Ebene wird darin erstmals vorgesehen:
- die befristete Notfallzulassung von Arzneimittel im Falle einer von der Europäischen Kommission auf europäischer Ebene ausgerufenen gesundheitlichen Notlage (Art. 31–40)
- die unter außergewöhnlichen Umständen erteilte Zulassung (Art. 19)
- die sogenannten „Reallabore“ (Art. 116–118)
und bestätigt wird
- die bedingte Zulassungvon Arzneimitteln (Art. 20)
Siehe hier:
https://eur-lex.europa.eu/legal-content/DE/TXT/PDF/?uri=OJ:C_202605271
Notfallzulassung von Arzneimitteln im Falle einer von der Europäischen Kommission auf europäischer Ebene ausgerufenen gesundheitlichen Notlage sowie der „Reallabore“ – eine Art Black Box für die Entwicklung und die Versuche am Menschen außerhalb der Rechtsvorschriften für hochtechnologische Produkte wie die sogenannten RNA-„Impfstoffe“
Befristete Notfallzulassung
Nun sind für den Fall der Ausrufung durch die Europäische Kommission einer „gesundheitlichen Notlage auf Unionsebene, „befristete Notfallzulassungen“ für Arzneimittel vorgesehen, die auf der Grundlage unvollständiger Daten (sowohl klinische als auch nicht klinische) erfolgen dürfen (Artt. 31– 40 Vorschlag der neuen Verordnung des Europäischen Parlaments und des Rates der EU).
Diese Befugnis zur Ausrufung eines „gesundheitlichen Notstands auf EU-Ebene“ wurde der Europäischen Kommission durch die EU-Verordnung 2022/2371 im Herbst 2022 übertragen:
https://eur-lex.europa.eu/legal-content/DE/TXT/PDF/?uri=CELEX:32022R2371
– leider auch mit der Zustimmung der italienischen Regierung und aller italienischen Abgeordneten (mit Ausnahme von Francesca Donato).
Diese neue befristete Zulassung eines Arzneimittels im Falle einer auf EU-Ebene ausgerufenen gesundheitlichen Notlage gilt für die Dauer der ausgerufenen gesundheitlichen Notlage.
Auf Antrag des Zulassungsinhabers (des jeweiligen Pharmaunternehmens) kann sie jedoch entweder in eine bedingte Zulassung umgewandelt werden (die auch über die proklamierte gesundheitliche Notlage hinaus gelten kann, solange keine Bestätigung der Wirksamkeit und Sicherheit des Arzneimittels vorliegt), oder direkt in eine uneingeschränkte Zulassung, wenn davon ausgegangen wird, dass die Daten zur Bestätigung der Wirksamkeit und Sicherheit vorgelegt wurden.
Bedingte Zulassung
Die bedingte Zulassung wird im Vorschlag der neuen Verordnung bestätigt (Art. 20 des Entwurfs der neuen Verordnung des Europäischen Parlaments und des Rates der EU).
In „hinreichend begründeten“ Fällen kann die Europäische Kommission zur Deckung eines „unbefriedigten medizinischen Bedarfs“ eine bedingte Zulassung für ein Arzneimittel erteilen, bevor vollständige klinische Daten vorliegen, sofern der Nutzen der sofortigen Verfügbarkeit dieses Arzneimittels auf dem Markt größer ist, als das Risiko, das damit verbunden ist, dass die Wirksamkeit und Sicherheit nicht nachgewiesen sind.
In Notfällen kann eine bedingte Zulassung auch ohne vollständige nichtklinische oder pharmazeutische Daten erteilt werden.
Die schmerzliche Erfahrung der Jahre 2020 ff. hat uns gezeigt, dass wenn der politische Wille (bestimmt durch die Pharmalobbys) darin besteht, ein neues Arzneimittel auf den Markt zu bringen, wird sogar ein ungedeckter medizinischer Bedarf „simuliert“ – selbst dort, wo Medikamente, die schon seit langem erfolgreich und ohne nennenswerte Nebenwirkungen eingesetzt werden, kostengünstig zur Verfügung stünden, aber gerade deshalb für die Pharmaindustrie nicht von Interesse sind(siehe z.B. Ivermectin bei Covid-19).
Genau das ist bei den sogenannten „Impfstoffen“ gegen Covid-19 geschehen!
Bedingte Zulassungen dürften theoretisch nur erteilt werden, wenn das Nutzen-Risiko-Verhältnis des Arzneimittels positiv ist, und der Antragsteller voraussichtlich in der Lage ist, vollständige Daten vorzulegen.
Die Realität sieht leider anders aus (siehe nachfolgend).
Bedingte Zulassungen sind an spezifische Bedingungen geknüpft. Diese spezifischen Bedingungen, und gegebenenfalls die Frist für deren Erfüllung, sind in den Bedingungen der Zulassung festgelegt. Diese spezifischen Auflagen sollten jährlich von der Europäischen Arzneimittelagentur (EMA) überprüft werden.
Im Rahmen der spezifischen Auflagen ist der Inhaber einer bedingten Zulassung verpflichtet, laufende Studien abzuschließen oder neue Studien durchzuführen, um zu bestätigen, dass das Nutzen-Risiko-Verhältnis günstig ist.
Die Realität sieht leider anders aus (siehe nachfolgend).
Obwohl in der Fachinformation und in der Packungsbeilage klar angegeben werden muss, dass die bedingte Zulassung des Arzneimittels unter der Auflage erteilt wurde, spezifische klinische und nicht klinische Studien zur Bestätigung der Wirksamkeit und Sicherheit durchzuführen, wurde den EU-Bürgern von den Verantwortlichen der jeweiligen EU-Länder im Rahmen der „Impfkampagne“ gegen Covid-19 erklärt, dass die „Impfstoffe“ wirksam und sicher seien, ohne sie darüber zu informieren, dass es sich in Wirklichkeit um experimentelle Substanzen handelte und dass das Experiment in großem Maßstab direkt an den EU-Bürgern durchgeführt wurde.
Die bedingte Zulassung gilt für ein Jahr und ist verlängerbar.
Erst nachdem die in der bedingten Zulassung festgelegten spezifischen Auflagen (Bedingungen) erfüllt sind, dürfte die Kommission auf Antrag des Inhabers der Marktzulassung eine nicht mehr bedingte Marktzulassung erteilen.
Die Realität sieht jedoch so aus, dass ursprünglich bedingte Zulassungen in nicht bedingte Zulassungen umgewandelt werden, ohne dass die spezifischen Auflagen (Bedingungen) zum Nachweis von Wirksamkeit und Sicherheit in klinischen Studien erfüllt wurden – wenn die Politik (und diejenigen, die dahinter stehen) dies so wollen!
Folgendes muss in Erinnerung gerufen werden:
Die Aufhebung der Kontrollgruppen in den klinischen Studien zur Bestätigung von Sicherheit und Wirksamkeit kurz nach der bedingten Marktzulassung der Covid-19-„Impfstoffe“
Abgesehen davon, dass Italien, wie auch die anderen EU-Länder, Substanzen erworben und verabreicht hat, die sich offensichtlich in einer experimentellen Phase befanden,
wurden die erforderlichen Nachweise von Wirksamkeit und Sicherheit auch nach der bedingten Marktzulassung und vor der nun nicht mehr bedingten Zulassung der sogenannten „Impfstoffe“ gegen Covid-19 nicht erbracht.
Tatsächlich warvon Anfang an vorgesehen, dass den Mitgliedern der Kontrollgruppe der klinischen Studien der „Impfstoff“ gegen Covid-19 angeboten werden sollte, sobald ein „Impfstoff“ gegen Covid-19 im Ansässigkeitsgebiet der Teilnehmer der klinischen Studie verfügbar wurde.
Die Kontrollgruppen der klinischen Studien wurden daher sehr früh aufgelöst, was bedeutet, dass für Comirnaty von Pfizer/BioNTech, für Spikevax von Moderna sowie auch für AstraZeneca (später in Vaxrevia umbenannt) von AstraZeneca und Jansen von Johnson & Johnson weder die Wirksamkeit, noch die Sicherheit jemals in echten klinischen Studien bestätigt wurden.
Die WHO hat mit Wissen der Behörden der WHO-Mitgliedsländer (darunter Italien, Deutschland, Österreich, Schweiz etc.) erklärt, dass es ethisch unhaltbar gewesen wäre, den Teilnehmern der Kontroll-/Placebo-Gruppe der klinischen Studien nicht die Möglichkeit anzubieten, sich mit dem Impfstoff „impfen“ zu lassen, sobald dieser im Wohnort des Teilnehmers der Kontrollgruppe der Studie verfügbar war.
Die WHO und die zuständigen Behörden der WHO-Mitgliedsländer sahen kein „ethisches“ Problem darin, eine de facto experimentelle gentechnische Substanz der gesamten Weltbevölkerung(vom Mutterleib an durch „Impfung“ sogar der Schwangeren!) sogar wiederholt zu spritzen!
Perfider, abwegiger und verantwortungsloser können für die Gesundheit zuständige Behörden nicht agieren!
Siehe WHO, Policy Brief vom 18.12.2020:
https://iris.who.int/server/api/core/bitstreams/35f048f9-0c46-4536-9062-120c9f3905d2/content
Hier die Übersetzung ins Deutsche:
https://drive.google.com/file/d/1AOOUzjaKXVHtok2NsKFfOUhlluSh81ft/view?usp=drivesdk
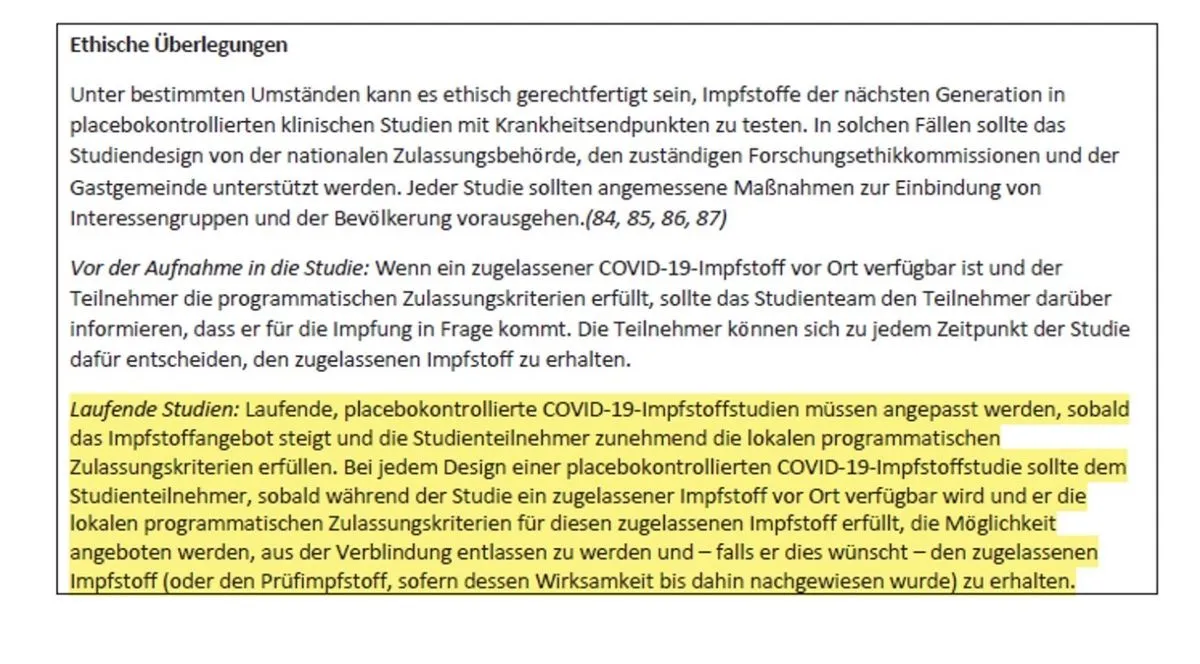
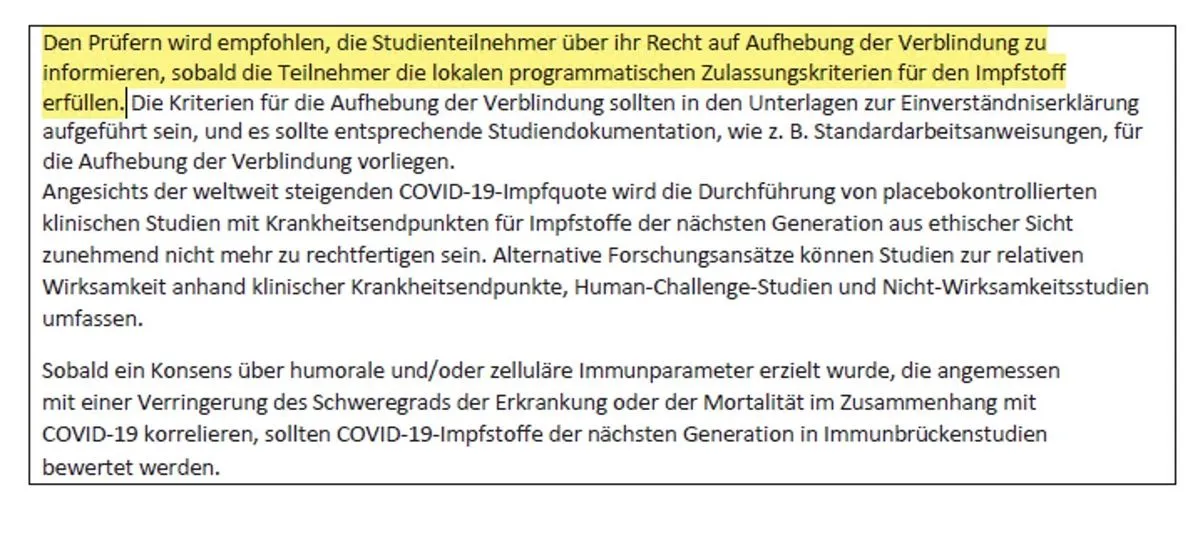
Damit hat die WHO grünes Licht für den vorzeitigen Stop der zunächst in der bedingten Zulassung auferlegten klinischen Studien gegeben, die eigentlich zur Bestätigung der Wirksamkeit und Sicherheit der sogenannten „Impfstoffe“ dienen sollten, die Hunderten von Millionen Bürgern in der EU verabreicht wurden!
Aus entsprechenden Medienberichten geht hervor, dass Pfizer/BioNTech (ebenso wie Moderna, AstraZeneca und Johnson & Johnson) auch den Mitgliedern der Kontrollgruppe der klinischen Studien bereits kurz nach Studienbeginn die „Impfung“ gegen Covid-19 angeboten haben:
Die WHO hat zudem vorgesehen, dass für Impfstoffe, die „lediglich“ an neue Virusvarianten angepasst werden, keine speziellen klinischen Studien zur Wirksamkeit und Sicherheit erforderlich seien:
Siehe WHO-Policy-Brief vom 29.11.2021:
https://www.who.int/publications/i/item/WHO-2019-nCoV-Policy-brief-Vaccine-trial-design-2021.1
https://iris.who.int/server/api/core/bitstreams/78de530b-c72b-4e7b-9a80-093c60fe63e1/content
Und hier die Übersetzung ins Deutsche:
https://drive.google.com/file/d/1ZXD7XanYexKHxAulpPW3-6d-gWnygPhT/view?usp=drivesdk
Was die WHO in ihrem Bulletin veröffentlicht hat, zeigt, dass die klinischen Studien – die von der Europäischen Kommission in ihren jeweiligen Durchführungsbeschlüssen für die bedingte Marktzulassung gefordert hat – in Wirklichkeit nie durchgeführt wurden, denn den Teilnehmern der Kontrollgruppe wurde kurz nach Beginn der klinischen Studien der Covid-19-“Impfstoff” angeboten. Dies bedeutetet nichts anderes, als die Annullierung der Kontrollgruppe.
Das ist die größte Farce und gleichzeitig kriminelle Aktion, die es je im Bereich der Arzneimittel gegeben hat!
Es ist ein schwerwiegender Verstoß gegen das EU-Arzneimittelrecht, wenn die Europäische Kommission – obwohl die ursprünglich in den Entscheidungen über die bedingte Zulassung der jeweiligen sogenannten „Impfstoffe“ vorgeschriebenen klinischen Studien de facto nicht durchgeführt wurden – die Zulassung ohne Bedingung erteilt, und im jeweiligen Durchführungsbeschluss zur Umwandlung der bedingten Zulassung in eine unbedingte Zulassung, die Falschangabe macht, dass alle Bedingugnen für die ordentliche (nicht mehr bedingte Zulassung) erfüllt worden seien, sprich die Wirksamkeit und Sicherheit des “Impfstoffes” nachgewiesen worden seien.
Die Verantwortlichen der Arzneimittelbehörden, der Gesundheitsministerien und vor allem die von jedem Mitgliedsstaat in den Ausschuss für Humanarzneimittel der EMA entsandten Experten wussten davon, oder hätten es, aufgrund ihrer Funktion wissen müssen.
Die sogenannten „Reallabore“
Eine weitere besonders besorgniserregende Neuheit des zur Abstimmung stehenden Vorschlags der neuen Verordnung des Europäischen Parlaments und des Rates der EU sind die sogenannten „Reallabore“ (Art. 116, 117, 118 der neuen vorgeschlagenen Verordnung).
Es handelt sich um eine regolatorische „Black Box“, da die Bestimmungen, welche die Entwicklung, Prüfung und Anwendung von Arzneimitteln betreffen, weitest gehend außer Kraft gesetzt werden können, und die Details erst mit Durchführungsakte der Europäischen Kommission geregelt werden.
Die „Reallabore“ („regulatory sandboxes“) sollen laut der Darstellung der Europäischen Kommission ermöglichen, „für einen begrenzten Zeitraum unter möglichst realistischen Bedingungen und unter Aufsicht der Behörden Projekte zu erproben,die im allgemeinen Rechtsrahmen auf Hindernisse stoßen oder offene Fragen hinterlassen“. Gemäß dem aktuellen zur Abstimmung stehenden Vorschlag der neuen EU-Verordnung sollen die „Reallabore“ „die Entwicklung und Zulassung innovativer Arzneimittel erleichtern“ … zu denen exakt die sogenannten „Impfstoffe“ auf Basis modifizierter oder sich selbst replizierender RNA gehören!
Die Europäische Kommission argumentiert, dass der Rechtsrahmen „flexibler gestaltet werden soll, damit er den Fortschritten in Wissenschaft, Digitalisierung, künstlicher Intelligenz und bei den modernsten Produkten Rechnung tragen kann“.
Stattdessen gibt es großen Grund zur Sorge, da die Umsetzung der „Realabore“ höchstens im „technischen Bereich“ denkbar ist, um zu überprüfen, ob etwas funktioniert oder nicht.
Es ist unklar, wie so etwas bei Arzneimitteln vernünftig und hinreichend sicher funktionieren soll.
Sind wir sicher, dass die „Reallabore“ nicht als „Legitimierung von Versuchen am Menschen“ gerade außerhalb der Vorschriften für klinische Studien interpretiert werden?
Man muss schon sehr naiv sein, um die Gefahren nicht zu erkennen, da die „Real-World-Studien“ fast jeder Kontrolle entgehen können.
Die „Realabore“ wurden am 21. September 2026 im Rahmen einer gemeinsamen Veranstaltung diskutiert, die von der EMA, der Europäischen Kommission und „zahlreichen Interessengruppen“ („multi-stakeholder“) organisiert wurde. In der Präsentation der EMA
heißt es, dass Entwickler „regulatorische Herausforderungen und Hindernisse proaktiv melden“ und dass sie darüber hinaus „informell“ „Ideen“ und „Vorschläge“ mit den Regulierungsbehörden erörtern sollten.
Ein Vertreter der Europäischen Kommission hob in seiner Präsentation
hervor, dass die „Grundprinzipien von Qualität, Sicherheit und Wirksamkeit“ „nicht verhandelbar“ seien.
Dass die Reallität anders aussieht, hat uns die Zulassung der sog. Covid-19-“Impfstoffe” gezeigt.
Ein „Reallabor“ würde sich darauf beschränken, den Nachweis dieser Grundsätze „anzupassen“. Es ginge nicht um „Deregulierung“, sondern um eine„bessere Regulierung von Innovation“ – insbesondere im Hinblick auf „disruptive Innovation“, die sich nur schwer mit der Geschwindigkeit der Gesetzgebungszyklen vereinbaren lassen würde.
An der Veranstaltung nahm auch das Konsortium „BRIDGE“ („Revolutionäre Innovation in Regulierung und Entwicklung durch Real-World-Labor-Umgebungen“) teil.
Es handelt sich um ein Projekt der „Innovative Health Initiative“ („Innovative Initiative für Gesundheit“),
https://www.ihi.europa.eu/about-ihi/who-we-are/partners
einer öffentlich-privaten Partnerschaft zwischen der EU und der europäischen Gesundheitsindustrie. Zum Konsortium „BRIDGE“ gehören unter anderem die EMA und Pharmaunternehmen wie Pfizer, Johnson&Johnson, Sanofi und Novartis, siehe hier: https://bridge-ihi.eu/about/consortium/
Den “Beschwichtigungen” der Vertreter der EU-Kommission und der Pharmaindustrie können wir in keinster Weise vertrauen, wie die Erfahrung mit den sog. Covid-19-“Impfstoffen” schmerzlich gezeigt hat.
Besorgniserregend ist auch, dass die Einzelheiten dieser „Reallabore“ erst durch delegierte Rechtsakte der Europäischen Kommission (Art. 181 des Verordnungsvorschlags) festgelegt werden, ebenso wie viele andere Aspekte der vorgeschlagenen neuen Verordnung.
Worüber die Abgeordneten zum Europaparlament am 25. November 2026 abstimmen müssen, ist eine inakzeptable und äußerst gefährliche regulatorische „Black Box“.
„Plattformtechnologie“
Im Vorschlag für den neuen Europäischen Humanarzneimittelkodex wird auch der Begriff „Plattformtechnologie“ eingeführt (Punkt 110 der Erwägungsgründe, Art. 5 Nr. 34 und 35 sowie Art. 28).
Gemäß Art. 5 Nr. 34 des vorgeschlagenen neuen Europäischen Arzneimittelkodex ist die „Plattformtechnologie“ eine Technologie oder eine Sammlung von Technologien, die in ein oder mehrere Arzneimittel integriert oder von diesen genutzt werden kann und als „vollständig, klar definiert, reproduzierbar und standardisiert“ gilt, die zur Unterstützung der Entwicklung, des Herstellungsprozesses oder der Qualitätskontrolle von Arzneimitteln dient, die auf Vorwissen basiert und gemäß wissenschaftlichen Grundsätzen festgelegt ist, für die eine angemessene wissenschaftliche Gewissheit besteht, dass sie in allen Arzneimitteln unverändert bleiben.
Gemäß Art. 5 Abs. 35 des vorgeschlagenen neuen Europäischen Arzneimittelkodex ist ein „Masterfile der Plattformtechnologie“ ein vom Eigentümer der Plattformtechnologie erstelltes Dokument, das eine detaillierte Beschreibung der Plattformtechnologie enthält.
Gemäß Erwägungsgrund Nr. 110 des Entwurfs des neuen Europäischen Arzneimittelkodexes würde das Konzept desPlattformtechnologie-Master-Files es ermöglichen, sich auf Daten – einschließlich Aspekte der Qualität sowie nichtklinischer und klinischer Informationen – zu stützen, die im Rahmen des Antrags auf Genehmigung für das Inverkehrbringen eines Arzneimittels einer vorab Bewertung unterzogen wurden. Zu den Plattformtechnologien gehören unter anderem virale und bakterielle Vektorsysteme, auf rekombinanten Proteinen basierende Verfahren, Nukleinsäuresequenzen, virale und bakterielle Vektoren sowie Ansätze der synthetischen Biologie wie Oligonukleotide und mRNA.
Das Plattformtechnologie-Masterfile, welches die Plattformtechnologie dokumentiert, sollte von der EMA zertifiziert werden, um ihre künftige Verwendung zu ermöglichen.
Im Zusammenhang mit der Beantragung von Zulassungen hat bei Arzneimitteln, die unter Verwendung von Plattformtechnologie-Master-Files entwickelt und hergestellt werden, der Schwerpunkt auf der Anpassung der Plattform zu liegen, um den besonderen Merkmalen des betreffenden Arzneiittels Rechnung zu tragen. Durch dieses Verfahren sollten Mehrfachbewertungen vermieden und die Wiederung von Studien auf ein Minimum begrenzt werden, um Entwicklungs- und regulatorische Bewertungsprozesse von Arzneimitteln zu straffen. Eine Grundvoraussetzung für die wirksame Anwendung von Plattformtechnologie ist die Verfügbarkeit eines gemeinsamen Datensatzes, der für mehrere Arzneimittel, die dieselbe Technologie verwenden, angewandt werden kann.
In der Realität haben wir inbezug auf die sog. Covid-19-„Impfstoffe“ auf modRNA Basis – die mit dieser Plattformtechnologie hergestellt wurden und werden -bereits gesehen, dass Bewertungen nicht mehrfach, sondern überhaupt nichtgemacht werden und Marktzulassungen auf reine auf Annahmen aufgebaut sind.
In den Zusammenfassungen der Merkmale des Arzneimittels (Fachinformation) finden sich angebliche „wissenschaftliche Gewissheiten“.
Siehe z. B. diesen Hinweis in der aktuellen Fachinformation von Comirnaty von Pfizer/BioNTech bezüglich der nur vermuteten genotoxischen und karzinogenen Unbedenklichkeit.
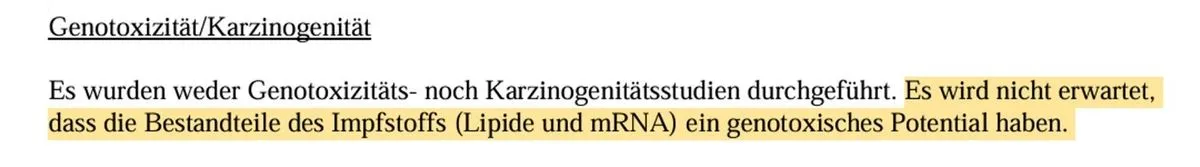
Es werden also keine Studien durchgeführt, um das genotoxische oder karzinogene Risiko auszuschließen, da kein Risiko „erwartet wird“.
Das ist eine Perversion des wissenschaftlichen Konzepts und die Abschaffung des im Arzneimittelrecht fundamentalen Vorsichtsprinzips!
Das ist schlichtweg kriminell!
Was am 25. November 2026 im Europäischen Parlament zur Abstimmung steht, ist eine inakzeptable und äußerst gefährliche Black Box der Gesetzgebung!
Die Tatsache, dass
- der vorgeschlagene neue Arzneimittelkodex die sog. Impfstoffe auf Basis von modifizierter oder selbstreplizierender RNA endgültig von der Anwendung der für Gentherapieprodukte vorgesehenen Vorschriften ausnimmt,
- sowie die bereits gemachte äußerst bittere Erfahrung (die viele nicht überlebt haben), dass diese Produkte „fortschrittlicher Technologie“ zugelassen wurden, ohne dass ihre Wirksamkeit und Sicherheit bestätigt wurde,
- und dass diese Substanzen in Italien (und in einigen anderen EU-Ländern) sogar durch eine direkte und indirekte Impfpflicht aufgezwungen wurden,
macht die von der EU-Kommission erklärte Notfallzulassung im Falle einer gesundheitlichen Notlage auf EU-Ebene, sowie die „Reallabore“, die außerhalb der Vorschriften für die Erprobung, Entwicklung, Zulassung und Anwendung von Arzneimitteln operieren, sowie die schamlose Anwendung des Konzepts der „Plattformtechnologie“ zu einem enormen und endgültigen Risiko für die Gesundheit, das Leben und die Menschenwürde der Bürger der Europäischen Union.
Was nun also – sofern es nicht durch eine gebotene Maßnahme seitens der EU-Abgeordneten verhindert werden kann – im Europäischen Parlament endgültig beschlossen wird, wurde bereits während der sogenannten Coronavirus-Pandemie als „de facto-Reform“ mit den bekannten katastrophalen Konsequenzen vorweg genommen.
Das europäische Arzneimittelrecht hat Vorrang. Sollte das Arzneimittelrechtreformpaket am kommenden 25. November 2026 mehrheitlich im EU-Parlament ohne Änderung angenommen werden, muss der in Form einer Richtlinie verabschiedete neue Arzneimittelkodex von jedem Mitgliedstaat umgesetzt werden, und die damit verbundene Verordnung tritt automatisch in jedem Mitgliedstaat in Kraft, denn sie hat unmittelbare Wirkung.
Und das muss verhindert werden!
Ich fordere alle Mitglieder des Europäischen Parlaments, des Rates der EU sowie der Parlamente und Regierungen der EU-Mitgliedstaaten, denen die Gesundheit der Bevölkerung (einschließlich der künftigen Generationen) sowie die Achtung der Menschenwürde wirklich am Herzen liegen auf, unverzüglich Maßnahmen zu ergreifen, um die endgültige Verabschiedung im Europäischen Parlament (geplant für den kommenden 25. November 2026) des aktuellen Vorschlags für den neuen EU-Humanarzneimittelkodex und der dazugehörigen Verordnung zu verhindern, und auf einer Änderung jener Teile zu bestehen, die für jeden Menschen mit einem Mindestmaß an gesundem Menschenverstand offensichtlich inakzeptabel sind.
Bozen, 11. November 2026
RA DDr. Renate Holzeisen