
La proposta per la riforma del diritto euro-unionale sui medicinali in procinto ad essere definitivamente deliberata il prossimo 25 novembre 2026 in Parlamento Europeo, deve essere fermata e rivista! La salute della popolazione è messa definitivamente a rischio senza che ciò venga discusso nei parlamenti nazionali e senza che la popolazione ne sia a conoscenza!
La proposta per la riforma del diritto euro-unionale sui medicinali in procinto ad essere definitivamente deliberata il prossimo 25 novembre 2026 in Parlamento Europeo, deve essere fermata e rivista! La salute della popolazione è messa definitivamente a rischio senza che ciò venga discusso nei parlamenti nazionali e senza che la popolazione ne sia a conoscenza!
La proposta per la riforma del diritto euro-unionale sui medicinali
in procinto ad essere definitivamente deliberata il prossimo
25 novembre 2026 in Parlamento Europeo,
deve essere fermata e rivista!
La salute della popolazione è messa definitivamente a rischio senza che ciò venga discusso nei parlamenti nazionali e senza che la popolazione ne sia a conoscenza!
Il pacchetto di riforma del diritto eurounionale dei medicinali è all’ordine del giorno della plenaria del Parlamento Europeo del 25 novembre 2026 per essere definitivamente approvato in seconda lettura:
https://www.europarl.europa.eu/sedcms/documents/PRIORITY_INFO/1845/SYN_POJ_November%20II_STR_EN.pdf
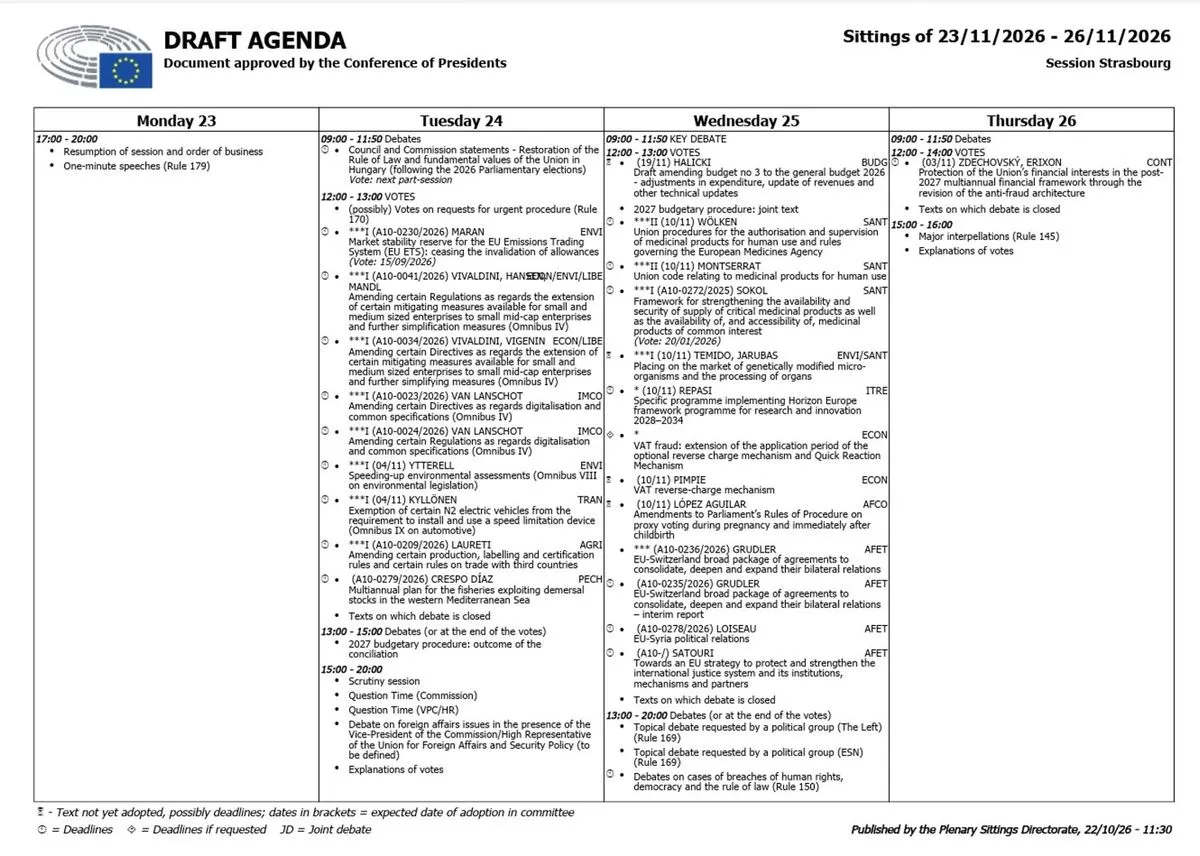
La riforma comprende il nuovo Codice Europeo dei Medicinali (una direttiva del Parlamento Europeo e del Consiglio dell’UE che abroga quello esistente introdotto con Direttiva 2001/83 e recepito in Italia con D.Lgs. 219/2006) e il nuovo collegato Regolamento del Parlamento Europeo e del Consiglio dell’UE che regola l’attività dell’EMA e le diverse forme di autorizzazione centralizzata di medicinali da parte della Commissione Europea (e che modifica il regolamento CE n. 1394/2007 sulle terapie avanzate e il regolamento UE n. 536/2014 sulle sperimentazioni cliniche e abroga e sostituisce il regolamento CE n. 726/2004 nonchè il regolamento CE n. 1901/2006 sui medicinali pediatrici).
Proposta per il nuovo Codice Europeo dei Medicinali in votazione
nel Parlamento Europeo il 25 novembre 2026
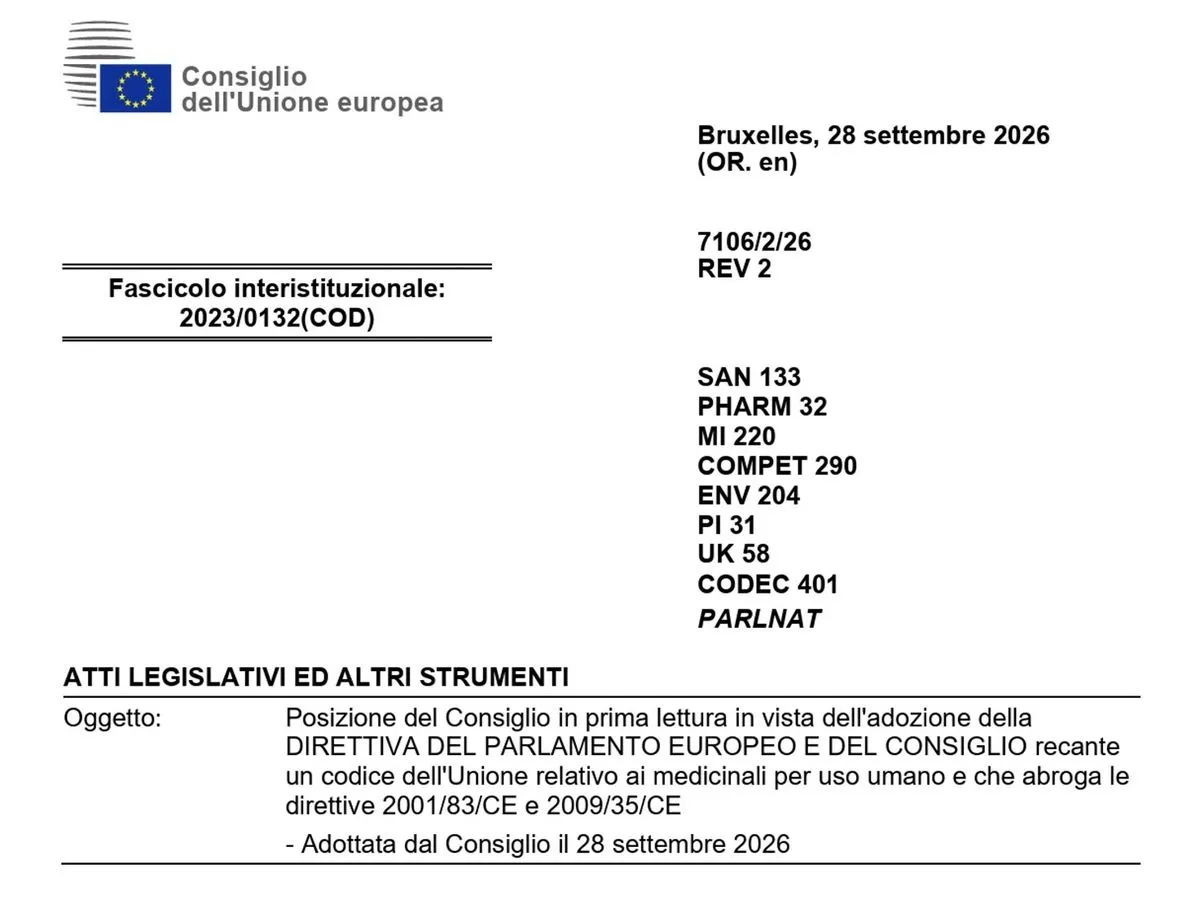
Il 28 settembre 2026 il Consiglio dell’Unione Europea ha adottato la propria posizione in prima lettura in vista dell’adozione di una DIRETTIVA DEL PARLAMENTO EUROPEO E DEL CONSIGLIO che istituisce un codice dell’Unione per i medicinali per uso umano e abroga le direttive 2001/83/CE e 2009/35/CE.
Vedi qui:
https://data.consilium.europa.eu/doc/document/ST-7106-2026-REV-2/it/pdf
Modifica della «definizione di vaccino» con l‘introduzione per la prima volta di una „definizione giuridica“ dei „vaccini“ con definitiva esclusione dei cosiddetti „vaccini“ a RNA modificata o autoreplicante dalla normativa invece necessaria per sostanze di questo genere
A differenza del Codice Europeo dei Medicinali attualmente in vigore, nel nuovo Codice proposto verrà inserita una „definizione giuridica“ del concetto „vaccino“.
Ai sensi dell’articolo 5, paragrafo 31, progetto del nuovo codice dell’Unione europea sui medicinali (che sarà messo a voto in Parlamento Europeo il 25 novembre 2026 per l’approvazione definitiva in seconda lettura) il termine «vaccino» indica un medicinale destinato a generare una risposta immunitaria per la prevenzione, compresa la profilassi in seguito ad esposizione, e il trattamento di malattie causate da un agente infettivo.
In questo modo, la definizione «vaccino» diventa, in combinazione con quella dei medicinali di terapia genica (vedi infra), definitivamente uno strumento per introdurre sul mercato in tempi brevissimi (grazie anche all’applicazione della „tecnologia di piattaforma“ prevista nel nuovo Codice dei Medicinali Europeo) sostanze che sono composte come i prodotti per la terapia genica e hanno il loro stesso meccanismo di azione (vedi infra) con l‘elusione delle norme sullo sviluppo, l‘autorizzazione per l’immissione sul mercato, sullo controllo di qualità e sulla farmacovigilanza molto più severe previste per i prodotti di terapia genica.
Ciò al fine di poter immettere sul mercato questi cosiddetti “vaccini” nel più breve tempo possibile (massimo 100 giorni in caso di presunte emergenze sanitarie transfrontaliere) senza gli studi necessari data la natura di queste sostanze (genotossicità, cancerogenicità e mutagenicità, nonché studi di farmacocinetica ecc.) e al fine di garantire ai produttori di queste sostanze enormi volumi di vendita, poiché le sostanze definite come «vaccini», a differenza di quelle definite come «terapie geniche», possono essere incluse nei «programmi di vaccinazione» nazionali degli Stati membri dell’UE.
Con l’esplicita previsione che sarebbe „vaccino“ anche un farmaco per il trattamento di malattie causate da un agente infettivo, in futuro sarà ancora piú difficile difendersi contro obblighi „vaccinali“ in caso di emergenza di salute dichiarata o dall’OMS a livello internazionale, oppure dalla Commissione Europea a livello eurounionale.
Basta pensare a quanto ha sostenuto la Corte Costituzionale in merito all‘asserita legittimità dell’obbligo „vaccinale“ Covid-19, e cioè che non sarebbe necessaria la funzione della prevenzione del contaggio e della tramissione virale (funzione invece chiaramente prevista dal D.L. 44/2021 che ha introdotto l’obbligo „vaccinale“ contro il Covid-19), ma che basterebbe, invece, che il cosiddetto „vaccino“ sia in grado di evitare lo sviluppo della malattia grave.
Dunque, per noi cittadini italiani questa proposta definizione giuridica di vaccino, dovrebbe a maggior ragione costituire oggetto di tanta preoccupazione e di un netto rigetto da parte della ns. rappresentanza politica nel Parlamento Europeo!
Nuova definizione „giuridica“ dei medicinali di terapia genica
Definitiva esclusione dei cosiddetti „vaccini“ a RNA dalla normativa sui medicinali di terapia genica con disastrose conseguenze per la salute e vita dei cittadini
Ai sensi dell’articolo 5 par. 32 progetto del nuovo codice dell’Unione europea sui medicinali, il termine
«medicinale di terapia genica»indica un medicinale diverso dai vaccini contro le malattie infettivecontenente o costituito da:
b) un acido nucleico ricombinante o sintetico utilizzato negli esseri umani o somministrato a questi al fine di … aggiungere una sequenza genetica che ne medi l'effetto mediante la … traduzione a lunga durata del materiale genetico trasferito …
Questa definizione corrisponde esattamente alla composizione e al meccanismo d’azione dei cosiddetti «vaccini» a base di RNA modificata (mod-RNA) e RNA autoreplicante (sa-RNA), poiché questi sono prodotti a partire da un acido nucleico ricombinante o sintetico, somministrati all’essere umano per aggiungere una sequenza genetica, e il cui effetto deriva dalla traduzione del RNA modificata o del RNA autoreplicante, ossia dalla produzione della proteina a livello dei ribosomi (come la proteina spike nei «vaccini» contro il Covid-19).
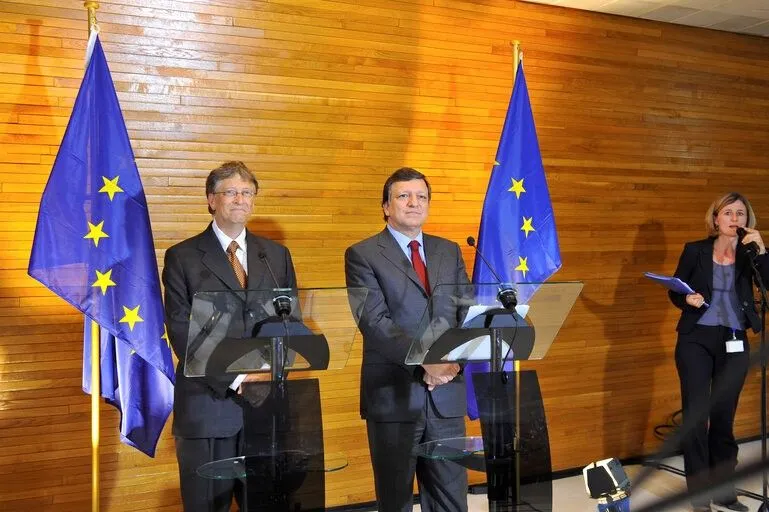
Già nel 2009 – a seguito dell’intervento dell’industria farmaceutica e delle successive pressioni esercitate dalla Commissione europea (allora presieduta da José Manuel Barroso) con la direttiva 2009/120/CE della Commissione europea, nel Codice europeo dei medicinali 2001/83/CE (attualmente ancora in vigore e che verrà sostituito con la nuova normativa) tutte quelle sostanze che, pur essendo composte come un prodotto di terapia genica e agendo come tale, sono state escluse dalla definizione di «prodotto di terapia genica» – e quindi dalle severe norme di autorizzazione e di farmacovigilanza previste per tali prodotti genici – solo perché definite «vaccini contro una malattia infettiva».
Questa assurda definizione giuridica è stata, tra l’altro, inserita solo a seguito di una richiesta dell’industria farmaceutica (ovvero della lobby orientata al profitto):
https://drive.google.com/file/d/1RS78JcAYielaVrYQB8vH4NhIB1WSR29_/view?usp=drivesdk
Il progetto di direttiva originario aveva previsto, a tutela della salute pubblica, una definizione ampia di medicinale di terapia genica, nella quale sarebbero rientrate anche i cosiddetti „vaccini“ contro il Covid-19:
https://drive.google.com/file/d/1wtYmnLhxFBlDQxaFvDrceWVFhzqhBQ1_/view?usp=drivesdk
Le aziende farmaceutiche (tra cui Pfizer ecc.) hanno sostenuto, tra l’altro, che i rigidi requisiti di sicurezza previsti nella bozza di direttiva avrebbero reso la produzione di cosiddetti „vaccini“ a base di RNA modificata notevolmente più costosa. La Commissione europea, presieduta da José Manuel Barroso, ha quindi modificato il testo della direttiva.
Dopo la fine del suo mandato come presidente della Commissione europea, nel periodo dal 2021 al 2025 José Manuel Barroso è stato – guarda caso - chair of the board di GAVI l’alleanza per i vaccini, ovvero della potente organizzazione di lobby dei produttori di vaccini, alla quale partecipa anche la Fondazione Gates.
https://www.gavi.org/governance/gavi-board/members/jose-manuel-barroso
Sebbene l‘espediente meschino e in realtà facilmente intuibile della assurda esclusione formalgiuridica dalla normativa applicabile ai prodotti di terapia genica di sostanze che in realtà sono composte e funzionano come prodotti di terapia genica (nel 2009 nessuno ne era a conoscenza, come del resto non siamo a conosenza di molte altre assurditá pericolose decise nella lontana Bruxelles) sia stato ormai smascherato nella sua evidente assurdità scientifica e nella sua estrema pericolosità per la salute e la vita della popolazione, la Commissione europea guidata da Ursula von der Leyen, il Parlamento europeo e il Consiglio dell’Unione europea (e quindi i governi degli Stati membri dell’UE), anzichè revocare, continuano a confermare e ribadire nella proposta del nuovo Codice dei Medicinali dell‘UE questa assurda esclusione dei «vaccini» a RNA modificata oppure a RNA autoreplicante dall’applicazione delle norme rigorose, necessarie per tutelare la salute della popolazione!
Infatti, ora viene introdotto anche il concetto di «traduzione a lunga durata».
Sappiamo che i cosiddetti «vaccini» a base di RNA modificata (così come i «vaccini» a base di RNA autoreplicante) si diffondono in tutto il corpo (compresi cervello, cuore, ovaie, testicoli ecc.) grazie ai nanolipidi in cui sono impacchettati.
Sappiamo, tra l’altro, che la «traduzione» del RNA – imprevedibile in termini di quantità e durata – porta alla morte cellulare e al/la disattivazione/indebolimento di meccanismi endogeni essenziali per la lotta continua contro le cellule tumorali.
Considerato che per i «vaccini» non vengono richiesti studi di genotossicità, cancerogenicità e mutagenicità, e non vengono fatti studi sulla farmacocinetica (distribuzione e assorbimento nel corpo)… il fatto che il Parlamento europeo e il Consiglio dell’Unione europea (e quindi i governi degli Stati membri dell’UE) stiano per consegnare definitivamente la popolazione come una „hardware“ manipolabile geneticamente alla pura avidità di profitto e a un’irresponsabilitá disumana, con gravissima violazione del diritto fondamentale alla tutela della vita, salute e dignità umana, è inconcepibile e deve essere immediatamente fermato!
Anzichè revocare questo scempio legislativo ed etico commesso nel 2009 con la direttiva 2009/120/CE della Commissione europea su pressione della lobby farmaceutica da parte della Commissione europea - all’insaputa degli ignari cittadini - gli attuali governi degli Stati membri dell’UE, nonchè i parlamentari europei stanno per cementare un pericolosissimo nonsenso scientifico e una gravissima violazione del Diritto Fondamentale dei cittadini alla salute, vita e al rispetto della loro dignità umana.
È un dato di fatto che, secondo lo stato attuale delle conoscenze scientifiche, né la quantità né la durata della produzione della proteina spike indotta dal “vaccino” sono determinabili e limitabili.
Inoltre, nell’UE sono già stati autorizzati “vaccini” a base di RNA autoreplicante, come il cosiddetto „vaccino“ contro il Covid-19 Kostaive di Arcturus Therapeutics.
I “vaccini” a base di RNA autoreplicante (sa-RNA) sono espressamente destinati a provocare una produzione prolungata della proteina (la proteina spike nel caso dei cosiddetti „vaccini“ contro il Covid-19), ovvero la prolungata traduzione dell’RNA (acido nucleico) introdotto nell’organismo.
È quindi scientificamente assolutamente non plausibile che sostanze come i cosiddetti “vaccini” a base di RNA modificata oppure RNA autoreplicante vengano escluse dall’applicazione delle disposizioni finora abbastanza rigorose relative ai prodotti per la terapia genica.
Va ricordato che Stefan Oelrich, all’epoca CEO della Bayer AG e, dal giugno 2025 presidente della Federazione europea delle industrie e delle associazioni farmaceutiche (EFPIA), in occasione del World Health Summit 2021 organizzato dalla Commissione europea e dal governo federale tedesco ha affermato quanto segue riguardo ai cosiddetti «vaccini» contro il Covid-19 a base di RNA modificata: «In definitiva, i vaccini a RNA modificata contro il Covid-19 sono un esempio di terapia cellulare e genica. Se due anni fa avessimo chiesto alla popolazione se fosse disposta a farsi somministrare una terapia genica o cellulare, avremmo probabilmente registrato un tasso di rifiuto del 95%. Penso che questa pandemia abbia aperto gli occhi a tutti sulle innovazioni, come prima non era possibile.»
Ecco la registrazione ufficiale:
https://www.youtube.com/watch?v=nLxdKx-sGsE
Nel programma del World Health Summit 2021 figurano i «decisori politici», tra cui la Commissione europea, l’OMS e il governo federale tedesco:
https://a.storyblok.com/f/305196/x/fbae210e83/world-health-summit-2021-information.pdf
Proposta per il Nuovo Regolamento del Parlamento Europeo e del Consiglio dell’UE connesso al nuovo Codice Europo dei Medicinali che andrà in votazione definitiva nel Parlamento Europeo il prossimo
25 Novembre 2026
Collegato al nuovo Codice dei Medicinali, che viene introdotto con nuova direttiva (vedi sopra) è il nuovo Regolamento del Parlamento europeo e del Consiglio dell‘UE, in cui viene
- regolata l’autorizzazione centralizzata da parte della Commissione Europea dei medicinali (compresi i vaccini o quanto viene definito tale),
e si prevede per la prima volta a livello dell‘UE
- l’autorizzazione temporanea di nuovi medicinali in caso di emergenza di sanità pubblica dichiarata dalla Commissione Europea a livello europeo (artt. 31-40),
- l’autorizzazione all’immissione in commercio rilasciata in circostanze eccezionali (art. 19)
- i cosiddetti laboratori reali – spazi di sperimentazione normativa (artt. 116-118)
e viene confermata
- l’autorizzazione condizionatadi medicinali (art. 20)
Vedi qui:
https://eur-lex.europa.eu/legal-content/IT/TXT/PDF/?uri=OJ:C_202605271
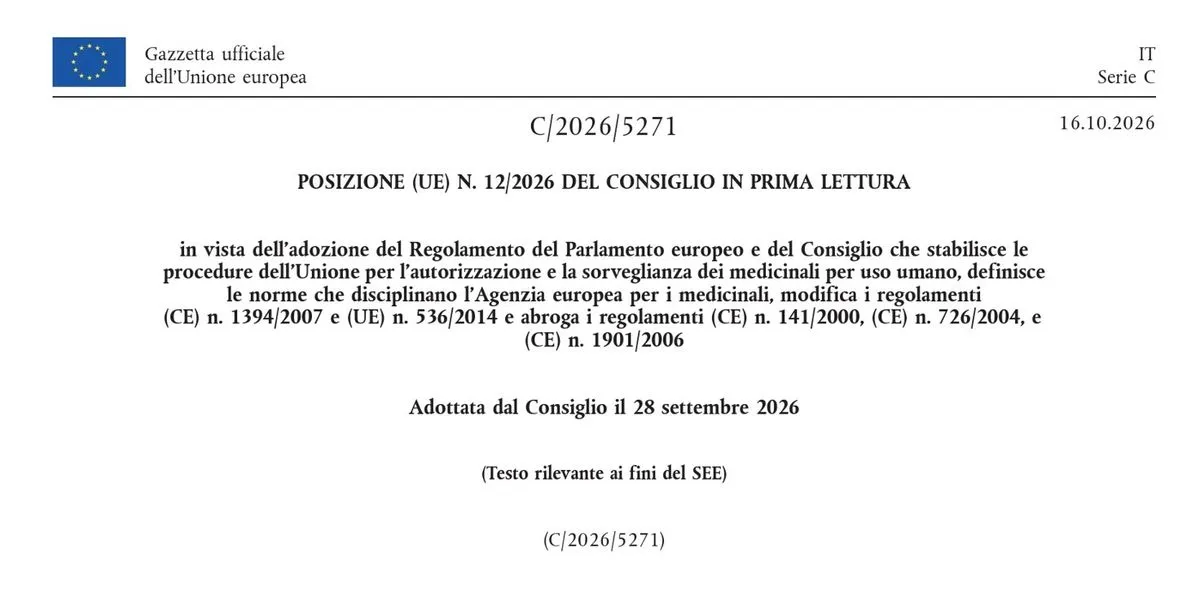
La novità dell’autorizzazione emergenziale provvisoria di medicinali in caso di emergenza sanitaria proclamata a livello europeo dalla Commissione Europea, nonchè dei „laboratori reali“ – spazio di sperimentazione normativa – una specie di black box per lo sviluppo e le sperimentazioni sull’uomo al di fuori della normativa di prodotti di tecnologia avanzata, giusto come i cosiddetti „vaccini“ a RNAAutorizzzazione temporanea di emergenza all’immissione in commercio
Autorizzazione temporanea di emergenza all’immissione in commercio
Vengono ora previste «autorizzazioni temporanee di emergenza» (artt. 31- 40 proposta del nuovo Regolamento del Parlamento europeo e del Consiglio dell‘UE)
per i medicinali sulla base di dati clinici e non clinici incompleti, nei casi in cui la Commissione europea dichiari una «emergenza sanitaria a livello dell‘UE».
Tale potere di proclamare un „emergenza sanitaria a livello dell’UE“ era stato attribuito alla Commissione Europea con Regolamento UE 2022/2371:
https://eur-lex.europa.eu/legal-content/IT/TXT/PDF/?uri=CELEX:32022R2371
– purtroppo con il consenso del governo Meloni e di tutti i parlamentari italiani (tranne Francesca Donato).
Questa nuova autorizzazione temporanea di un medicinale in caso di una emergenza sanitaria dichiarata a livello dell’UE vale per il periodo della dichiarata emergenza sanitaria.
Però, su richiesta del titolare dell’autorizzazione (rispettiva industria farmaceutica) può essere convertita o in un’autorizzazione condizionata (che può durare anche oltre il dichiarato stato di emergenza sanitaria in continuata assenza della conferma di efficacia e sicurezza del medicinale), oppure direttamente in un’autorizzazione non condizionata, se si ritiene che siano stati forniti i dati che confermano l’efficacia e la sicurezza.
Autorizzazione all’immissione in commercio condizionata
(art. 20 proposta del nuovo Regolamento del Parlamento europeo e del Consiglio dell’UE)
Viene confermata nella proposta del nuovo Regolamento l’autorizzazione all’immissione in commercio condizionata (art. 20 proposta del nuovo Regolamento del Parlamento europeo e del Consiglio dell’UE).
In casi „debitamente giustificati“, per rispondere a un „bisogno medico insoddisfatto“ la Commissione Europea può rilasciare un’autorizzazione all’immissione in commercio condizionata di un medicinale prima della presentazione di dati clinici completi, a condizione che il beneficio della disponibilità immediata sul mercato di tale medicinale sia superiore al rischio inerente al fatto che sono comunque necessari ulteriori dati.
In situazioni di emergenza un’autorizzazione all’immissione in commercio condizionata può essere rilasciata anche in assenza di dati non clinici o farmaceutici completi.
La dolorosa esperienza degli anni 2020 e segg. dimostra che se c’è la volontà politica (determinata dalle lobby farmaceutiche) di portare sul mercato un medicinale nuovo, allora viene persino „simulato“ un bisogno medico insoddisfatto anche laddove farmaci impiegati anche da molto tempo con successo e senza particolari eventi avversi ci sarebbero a disposizione a costi bassi, ma proprio per questo non sono d’interesse dell’industria farmaceutica (vedi p.e. l’Ivermectina).
È giusto quanto è successo con i cosiddetti „vaccini“ contro il Covid-19!
Le autorizzazioni all’immissione in commercio condizionate potrebbero in teoria essere rilasciate soltanto se il rapporto beneficio/rischio del medicinale è favorevole e se il richiedente è presumibilmente in grado di fornire dati completi.
La realtà dei fatti è purtroppo diversa (vedi infra).
Le autorizzazioni all’immissione in commercio condizionate sono subordinate a obblighi specifici. Tali obblighi specifici e, se del caso, il termine di adempimento sono precisati nelle condizioni dell’autorizzazione all’immissione in commercio. Tali obblighi specifici dovrebbero essere annualmente riesaminati dall’Agenzia europea dei medicinali (EMA).
Nell’ambito degli obblighi specifici, il titolare di un’autorizzazione in commercio condizionata è tenuto a completare gli studi in corso o a condurre nuovi studi al fine di confermare che il rapporto beneficio/rischio è favorevole.
La realtà dei fatti è purtroppo diversa (vedi infra).
Il riassunto delle caratteristiche del prodotto (RCP) e il foglietto illustrativo devono indicare chiaramente che l’autorizzazione all’immissione in commercio condizionata del medicinale è stata rilasciata subordinatamente agli obblighi specifici di condurre studi clinici e non cliniciper confermare l’efficacia e sicurezza.
La realtà è purtroppo ben diversa: ai cittadini dell’UE è stato dichiarato dai responsabili dei rispettivi paesi dell’UE per la campagna „vaccinale“ contro il Covid-19 che i „vaccini“ sarebbero efficaci e sicuri, senza informarli che in realtà erano sostanze sperimentali e che la sperimentazone veniva condotta a larga scala direttamente sui cittadini dell’UE.
L’autorizzazione condizionata ha validità di un anno ed è rinnovabile.
Solo dopo che sono stati assolti gli obblighi specifici indicati nell’autorizzazione condizionata, su richiesta del titolare dell’autorizzazione all’immissione in commercio, la Commissione potrebbe rilasciare un’autorizzazione all’immissione in commercio non più condizionata.
La realtà invece è caratterizzata dalla modifica di autorizzazioni originariamente condizionate in autorizzazioni non più condizionate anche senza l’assolvimento degli obblighi specifici imposti per la dimostrazione dell’efficiacia e sicurezza in studi clinici, se la politica (e chi ci sta dietro) lo vuole!
Va ricordato appunto questo:
Annullamento dei gruppi di controllo/placebo degli studi clinici per la conferma della sicurezza ed efficacia pochissimo tempo dopo l’autorizzazione condizionata di immissione sul mercato del rispettivo prodotto “vaccinale”
Oltre al fatto che l’Italia, come gli altri paesi dell’UE, hanno acquistato e applicato sostanze che erano in una evidente fase sperimentale,
la necessaria prova dell’efficacia e sicurezza non è stata fornita neanche dopo l’autorizzazione condizionata per l’immissione sul mercato e prima dell’autorizzazione ormai non più condizionata dei cosiddetti “vaccini” contro il Covid-19.
In realtà era previsto sin da subito che il “vaccino” contro il Covid-19 sarebbe stato offerto ai membri del gruppo di controllo degli studi clinici, non appena un “vaccino” contro il Covid-19 sarebbe stato disponibile nella zona di residenza dei partecipanti allo studio clinico.
I gruppi di controllo sono stati molto presto annullati, e ciò significa che di fatto per Comirnaty di Pfizer/BioNTech, per Spikevax di Moderna, così come anche per AstraZeneca (poi denominato in Vaxrevia) di AstraZeneca e Jansen di Johnson & Johnson, non sono stati mai confermati in studi clinici né l’efficacia e tantomeno la sicurezza.
L’OMS, alla saputa delle autorità dei paesi membri dell’OMS (tra cui l’Italia) ha dichiarato che sarebbe stato eticamente non sostenibile privare i partecipanti del gruppo di controllo degli studi clinici della possibilità di potersi “vaccinare” con il siero, non appena sarebbe stato disponibile nella zona della loro residenza.
L’OMS e le autorità competenti dei paesi membri dell’OMS, invece, non hanno ravvisato alcun problema “etico” nel somministrare ripetutamente a tutta la popolazione mondiale (fin dal grembo materno, tramite “vaccinazione” anche alle donne incinte) una sostanza di fatto sperimentale e corrispondente ad un prodotto di terapia genica.
Le autorità responsabili della salute non potrebbero agire in modo più perfido, assurdo e irresponsabile!
Vedi WHO, Policy brief del 18.12.2020:
https://iris.who.int/server/api/core/bitstreams/35f048f9-0c46-4536-9062-120c9f3905d2/content
Qui la traduzione in lingua italiana:
https://drive.google.com/file/d/1UzJ_FijbckdXBxqv1vjY15i12WaOiC5H/view?usp=drivesdk
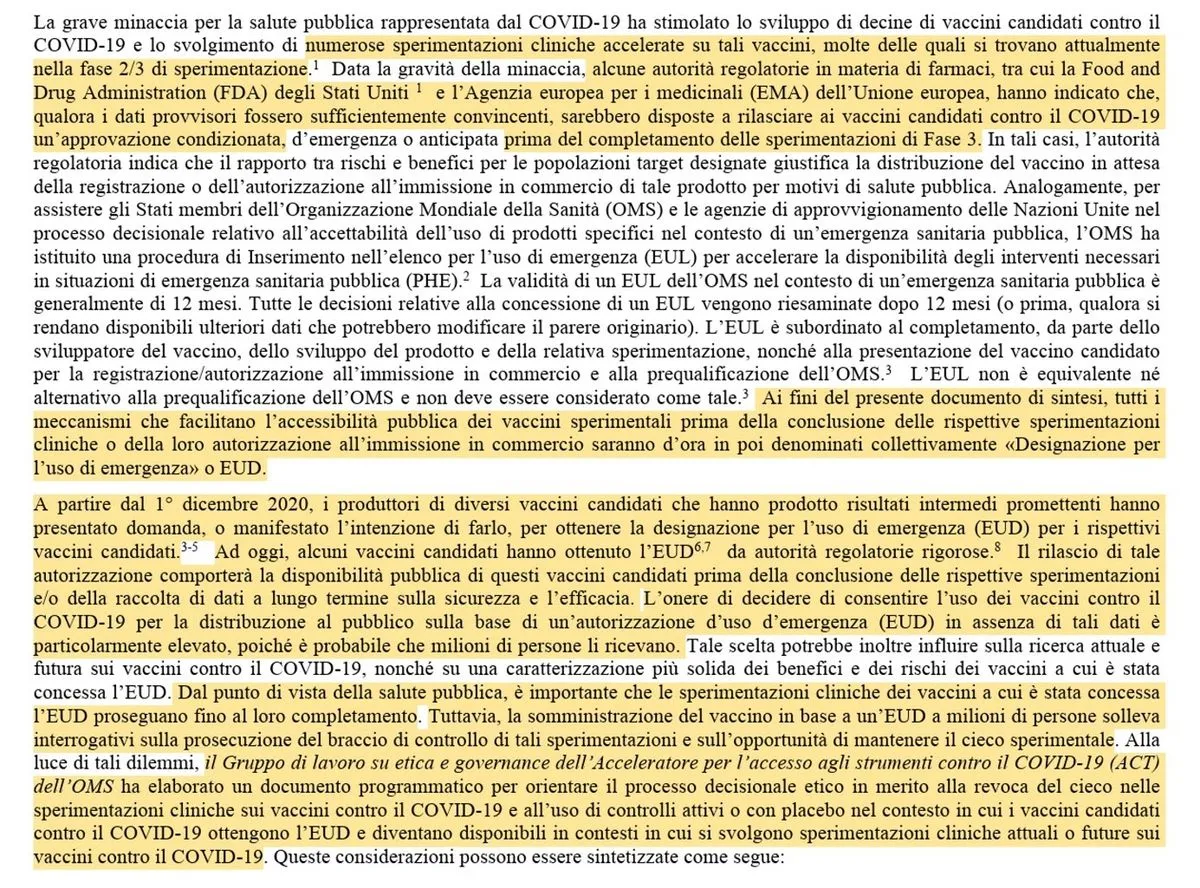
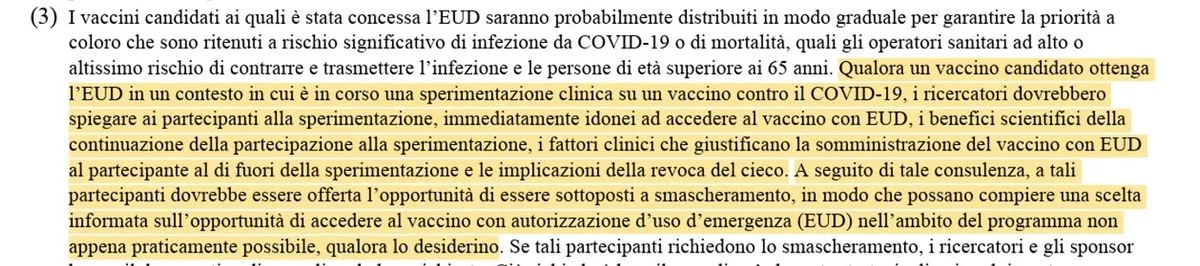
Con ciò l’OMS ha dato il via libera all’annullamento degli studi previsti, invece, nelle autorizzazioni condizionate per l’immissione sul mercato ai fini della conferma di efficacia e sicurezza dei cosiddetti “vaccini” destinati ad essere inoculati a centinaia di milioni di cittadini nell’UE!
Da rispettive notizie dei media risulta che Pfizer/BioNTech (così come Moderna, AstraZeneca e Johnson& Johnson) hanno offerto anche ai membri del gruppo di controllo (placebo) degli studi clinici la „vaccinazione“ contro il Covid-19 pochissimo tempo dopo l’inizio degli studi che avrebbero dovuto condurre secondo le condizioni imposte nella rispettiva autorizzazione condizionata per l’immissione sul mercato.
L’OMS ha previsto, inoltre, che per i sieri “semplicemente” adattati a nuove varianti del virus non ci sarebbe alcuna necessità di appositi studi clinici in punto efficacia e sicurezza.
Vedi WHO Policy brief 29.11.2021:
https://www.who.int/publications/i/item/WHO-2019-nCoV-Policy-brief-Vaccine-trial-design-2021.1
https://iris.who.int/server/api/core/bitstreams/78de530b-c72b-4e7b-9a80-093c60fe63e1/content
E qui la traduzione in lingua italiana:
https://drive.google.com/file/d/1iFBNo3jRpO4LA3aVaRNZxjFh6KuV7e80/view?usp=drivesdk
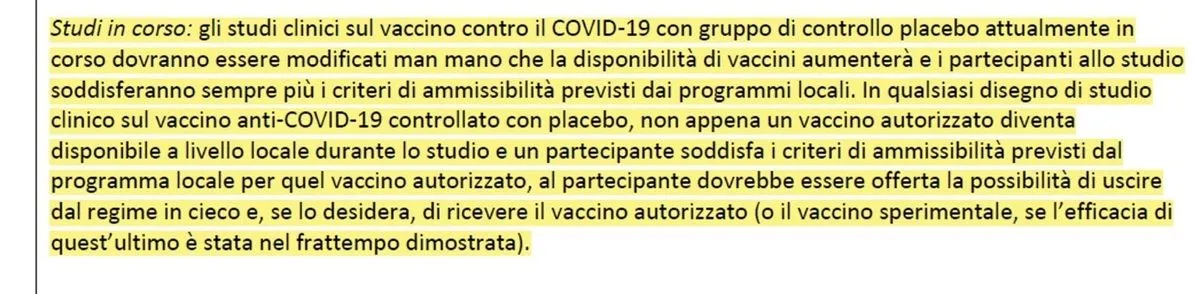
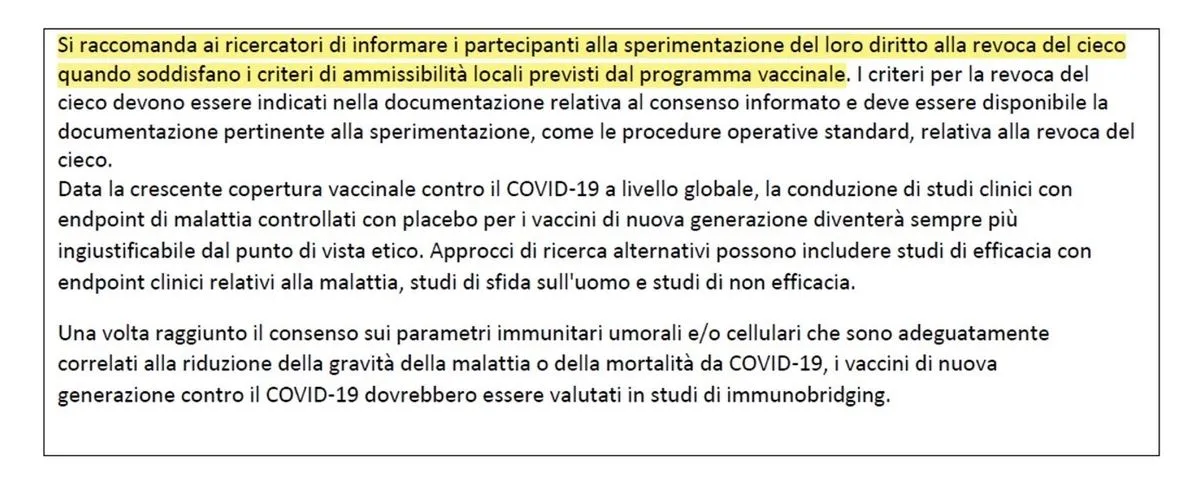
Quanto pubblicato dall’OMS nel suo bollettino dimostra che gli studi clinici - richiesti dalla Commissione Europea nelle rispettive decisioni di autorizzazione condizionata per l’immissione sul mercato - poi in realtà non sono mai stati fatti, perché dando ai partecipanti al gruppo di controllo la possibilità di uscire dallo studio facendosi “vaccinare” non appena era disponibile un cosiddetto “vaccino” contro il Covid-19, null’altro significava che annullare il gruppo di controllo non appena i prodotti “vaccinali” erano divenuti disponibili (p.e. il Comirnaty di Pfizer/BioNTech era disponibile in Italia sin dalla fine di dicembre 2020 ecc.).
Questa è la più grande farsa criminale che si abbia mai visto in campo farmaceutico!
Costituisce una grave violazione della normativa euro-unionale sui medicinali il fatto che la Commissione Europea – nonostante che non siano stati fatti gli studi clinici originariamente imposti nelle decisioni di autorizzazione condizionata dei rispettivi cosiddetti “vaccini” ai fini della modifica in una autorizzazione ordinaria (non condizionata) – abbia concesso l’autorizzazione non più condizionata, dichiarando nella rispettiva decisione di modifica dell’autorizzazione condizionata in una non più condizionata ilnudo e crudo falso, e cioè che tutte le condizioni sarebbero state adempiute.
Di tutto questo i responsabili dell’AIFA, del Ministero della Salute e soprattutto il rappresentante dell’Italia presente nel Comitato per i medicinali umani dell’EMA erano a conoscenza o quantomeno ragionevolmente dovevano essere a conoscenza.
I cosiddetti „laboratori reali“ – spazi di sperimentazione normativa
Un‘altra preoccupante novità del nuovo proposto Regolamento del Parlamento europeo e del Consiglio dell’UE connesso al nuovo Codice dei Medicinali Europei sono i cosiddetti „laboratori reali“ ossia gli „spazi di sperimentazione normativa“.
La definizione giuridica italiana („spazio di sperimentazione normativa“, artt. 116, 117, 118 del nuovo proposto regolamento) non rende l’idea del gravissimo fatto che qui si introduce una vera e propria black box per le sperimentazioni sull’uomo al di fuori della normativa sulle sperimentazioni, nonchè la possibilità di portare sul mercato medicinali completamente al di fuori di ogni regolamentazione. E i dettagli verranno definiti solo successivamente con atti regolatori della Commissione Europea.
I laboratori reali («regulatory sandboxes“ - il termine usato nella traduzione in lingua italiana è „spazi di sperimentazione normativa“) secondo la presentazione da parte della Commissione Europea dovrebbero consentire di sperimentare, «per un periodo limitato, in condizioni il più possibile realistiche e sotto la supervisione delle autorità, progetti che nel quadro giuridico generale incontrano ostacoli o lasciano questioni aperte». Secondo l’attuale progetto di regolamento dell’UE, i laboratori reali dovrebbero «facilitare lo sviluppo e l’autorizzazione di medicinali innovativi»… tra i quali rientrano proprio i cosiddetti „vaccini“ a RNA modificata oppure autoreplicante!
La Commissione europea sostiene che il nuovo quadro giuridico sarà per «rendere più flessibile, affinché possa tenere conto dei progressi della scienza, della digitalizzazione, dell’intelligenza artificiale e dei prodotti più all’avanguardia».
Invece, c’è da preoccuparsi molto, dato che l’attuazione dei „laboratori reali“ è ipotizzabile al massimo in «ambito tecnico», per verificare se qualcosa funziona o meno.
Non è chiaro come una cosa del genere possa funzionare in modo ragionevole e ragionevolmente sicuro con i medicinali.
Siamo sicuri che i „laboratori reali“ non vadano interpretati come una «legittimazione degli esperimenti sull’uomo» appunto al di fuori della normativa sulle sperimentazioni cliniche?
Bisogna essere molto ingenui per non riconoscere i pericoli, dato che i „laboratori reali“ potranno eludere quasi ogni controllo.
I „laboratori“ reali sono stati discussi il 21 settembre 2026 in un evento congiunto organizzato dall’EMA, dalla Commissione europea e da «parti interessate multiple» («multi-stakeholder»). Nella presentazione dell’EMA
si afferma che gli sviluppatori dovrebbero «segnalare in modo proattivo le sfide e gli ostacoli normativi» e che potrebbero inoltre discutere «informalmente» «idee» e «proposte» con le autorità di regolamentazione.
Un „laboratorio reale“ si limiterebbe ad «adattare» la dimostrazione di tali principi. Non si tratterebbe di «deregolamentare», ma di «regolamentare meglio l’innovazione» – in particolare per quanto riguarda l’«innovazione dirompente», che sarebbe difficile da conciliare con la velocità dei cicli di revisione legislativa.
All’evento era presente anche il consorzio «BRIDGE» («Innovazione rivoluzionaria nella regolamentazione e nello sviluppo attraverso ambienti di laboratorio reale»).
Si tratta di un progetto della «Innovative Health Initiative» («Iniziativa innovativa per la salute»),
https://www.ihi.europa.eu/about-ihi/who-we-are/partners
un partenariato pubblico-privato tra l’UE e l’industria sanitaria europea.
Del consorzio «BRIDGE» fanno parte, tra gli altri, l’EMA e le aziende farmaceutiche quali Pfizer, Johnson&Johnson, Sanofi e Novartis, vedi qui:
https://bridge-ihi.eu/about/consortium/
Delle parole rassicuranti dell’EMA e della Commissione Europea nonché degli „esperti“ da questi engaggiati non ci possiamo fidare purtroppo neanche di 1 millimetro.
E, dunque, è pure molto preocupante che i dettagli di questi „laboratori reali“ – spazi di sperimentazione normativa – verranno definiti con atti delegati della Commissione Europea (art. 181 della proposta di Regolamento del Parlamento europeo e del Consiglio dell‘UE), come peraltro tanti aspetti del proposto Regolamento.
Ciò su cui i membri del Parlamento europeo dovranno esprimere il loro voto al prossimo 25 novembre 2026 è quindi una “scatola nera” normativa inaccettabile ed estremamente pericolosa.
„Tecnologia di piattaforma“
Nella proposta per il nuovo Codice Europeo dei Medicinali viene introdotto anche il concetto di „tecnologia di piattaforma“ (punto 110 premesse, art. 5 nn. 34 e 35 e art. 28).
Ai sensi dell’art. 5 n. 34del proposto nuovo Codice Europeo dei Medicinali la «tecnologia di piattaforma» è una tecnologia o una raccolta di tecnologie che può essere incorporata in uno o più medicinali, o utilizzata da essi, che è considerata „completa, ben definita, riproducibile e standardizzata“, che è utilizzata per sostenere lo sviluppo, il processo di fabbricazione o il controllo della qualità dei medicinali, che si basa su conoscenze preliminari e che è istituita conformemente a principi scientifici per cui esiste una ragionevole certezza scientifica che restino immutati in tutti i medicinali.
Ai sensi dell’art. 5 par. 35 del proposto nuovo Codice Europeo dei Medicinali un «master file della tecnologia di piattaforma» è un documento, preparato dal proprietario della tecnologia di piattaforma, che contiene una descrizione particolareggiata della tecnologia di piattaforma.
Secondo la premessa n. 110 della proposta del nuovo Codice Europeo dei Medicinali, il concetto di master file della tecnologia di piattaforma consentirebbe di fare affidamento su dati – comprendenti aspetti relativi alla qualità, alle informazioni non cliniche e a quelle cliniche – che sono stati sottoposti a valutazione preliminare in fase di domanda di autorizzazione all'immissione in commercio di un medicinale. Le tecnologie di piattaforma comprendono, tra l'altro, sistemi di vettori virali e batterici, metodi basati sulle proteine ricombinanti, sequenze di acido nucleico, vettori virali e batterici e approcci di biologia sintetica quali oligonucleotidi e mRNA.
Il master file della tecnologia di piattaforma che documenta la tecnologia di piattaforma dovrebbe essere certificato dall'Agenzia EMA per consentirne utilizzi futuri.
Nel contesto della domanda di autorizzazione all'immissione in commercio, i prodotti sviluppati e fabbricati utilizzando master file della tecnologia di piattaforma devono concentrarsi sulla personalizzazione della piattaforma per affrontare le caratteristiche particolari del medicinale in questione. Tale metodologia eviterebbe la duplicazione delle valutazioni e ridurebbe al minimo la ripetizione degli studi, razionalizzando in tal modo i processi di sviluppo e di valutazione normativa dei medicinali. Un requisito fondamentale per l'applicazione efficace della tecnologia di piattaforma consisterebbe nella presenza di un insieme comune di dati che rimanga applicabile a tutti i medicinali che utilizzano la stessa tecnologia.
In realtà, per quanto riguarda i cosiddetti “vaccini” contro il Covid-19 a base di RNA modificata – sviluppati con questa tecnologia di piattaforma – abbiamo già dovuto constatare che le valutazioni non vengono effettuate affatto, e che le autorizzazioni all’immissione in commercio si basano esclusivamente su mere ipotesi, su mere presupposizioni!
Il problema è, che vediamo sempre più nei riassunti delle caratteristiche dei prodotti (RCP) delle asserite ma insussistenti „certezze scientifiche“.
Vedi p.e. questa indicazione nell’attuale riassunto delle caratteristiche del prodotto (RCP) di Comirnaty di Pfizer/BioNTech riguardo all’esclusione meramente presuntiva del rischio genotossico e cancerogeno:
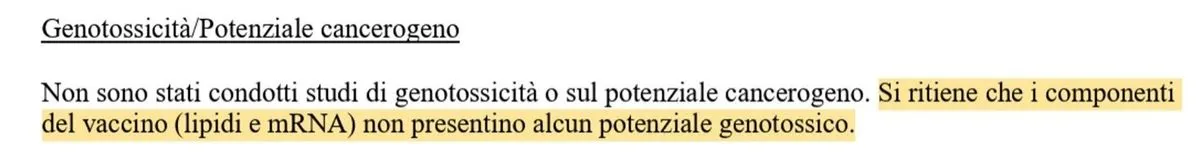
Dunque, non vengono fatti gli studi per escludere il rischio genotossico o cancerogenico, perchè „si ritiene“ che non ci sia un rischio.
Questa è la perversione del concetto scientifico e l’abolizione del concetto di precauzione!
Questo è, semplicemente, criminale!
Quello che il 25 Novembre 2026 è messo a votazione nel Parlamento Europeo è un‘inaccettabile molto pericolosa black box di normativa!
Il fatto che il proposto Nuovo Codice dei Medicinali definitivamente eslcude i vaccini a RNA modificata o autoreplicante dall’applicazione della normativa prevista per i prodotti di terapia genica, e l’esperienza già amaramente vissuta (e da tanti non sopravissuta) che questi prodotti di „avanzata teconologia“ sono stati autorizzati senza che sia stata confermata la loro efficacia e sicurezza, e che queste sostanze sono persino state imposte con un obbligo vaccinale diretto ed indiretto in Italia (e in alcuni altri paesi dell’UE), rende
la previsione dell’autorizzazione per emergenza sanitaria dichiarata dalla Commissione dell’UE,
la previsione dei „laboratori reali“ che operano al di fuori della normativa che regola le sperimentazioni, lo sviluppo e l’autorizzazione e l‘applicazione di medicinali, nonchè la spudorata applicazione del concetto „di tecnologia di piattaforma“
un enorme rischio per la salute, vita e dignità dei cittadini europei.
Quanto ora verrà – se non si riesce a bloccarlo con un atto dovuto da parte dei Parlamentari dell’UE e del governo nazionale – deliberato definitivamente in Parlamento Europea è stato adottato già durante la cosiddetta pandemia del corona virus come «riforma di fatto» che ha anticipato i cambiamenti legislativi voluti da chi vede l’essere umano come un organismo privo di dignità umana e programmabile con iniezioni genetiche a piacere di chi ha già dimostrato di non avere alcuna riserva di natura etica/morale.
Il processo di riforma del Diritto Europeo sui Medicinali è ormai quasi concluso; manca solo l’approvazione formale del Parlamento europeo, prevista per il 25 novembre 2026 in plenaria del Parlamento Europeo. Tale approvazione deve essere evitata!
Il Diritto Europeo sui Medicinali ha efficacia di supremazia.
La nuova Direttiva dovrà essere recepita da ogni stato membro e il Regolamento entra automaticamente in vigore in ogni stato membro.
Dunque, se il Parlamento europeo vota a maggioranza questo scempio giuridico ed etico/morale, questo diventa legge a tutti gli effetti in Italia!
E, questo, va evitato!
Bisogna tirare letteralmente “il freno a mano” in questo viaggio infernale, chiedere una modifica delle parti inaccettabili prima di addivenire al voto favorevole della riforma del Diritto Europeo sui medicinali che, di fatto, vista l’efficacia di supremazia sarà pari a pari il Diritto italiano sui medicinali.
Esorto tutti i membri del Parlamento europeo, del Consiglio dell’UE, dei parlamenti e dei governi degli Stati membri dell’UE, ai quali stanno veramente a cuore la salute della popolazione (comprese quella delle generazioni future) nonchè il rispetto della dignità umana, a porre fine a questa follia, adottando misure immediate volte a fermare l’adozione definitiva in Parlamento Europeo (programmata per il 25 novembre) dell’attuale proposta del nuovo codice dei medicinali dell’UE e del connesso regolamento, che hanno già avuto il voto favorevole in prima lettura da parte del Consiglio dell’UE in data 28 settembre 2026, e di insistere per una modifica nelle parti all’evidenza inaccettabili per ogni persona con un minimo di buon senso.
Bolzano, 11 Novembre 2026
Avv.DDr. Renate Holzeisen